


资讯
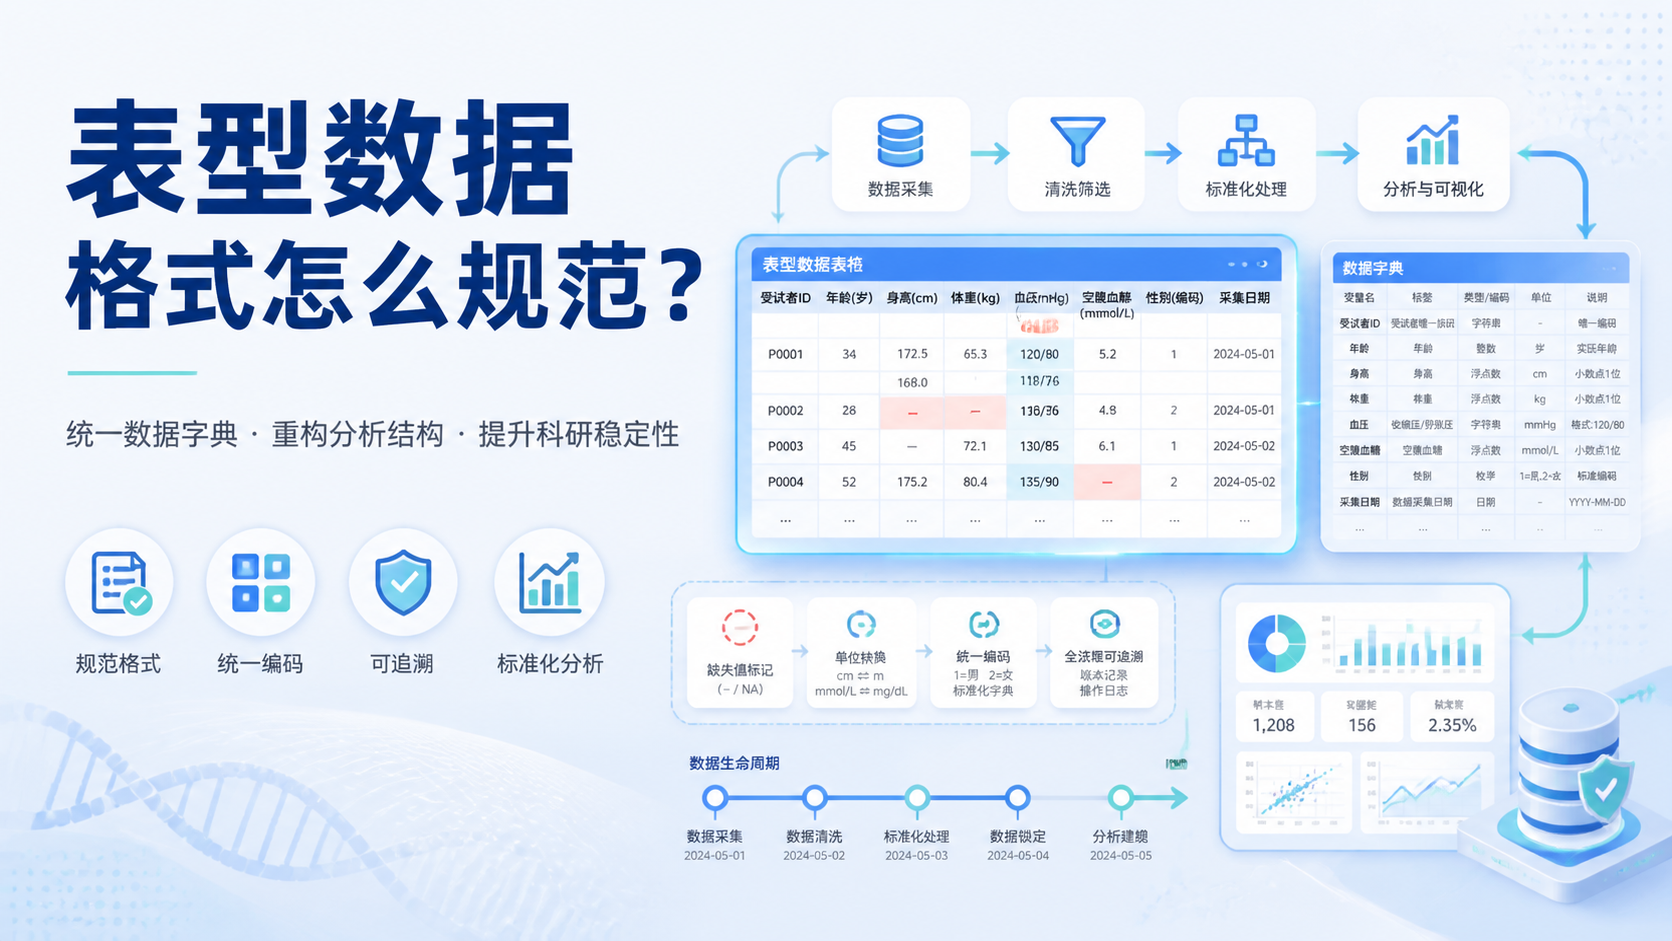 在多组学和精准医学研究中,表型数据格式往往决定了后续分析能否顺利推进。格式不统一、字段缺失、时间点混乱,都会让统计分析、关联挖掘和模型训练频频卡壳。本文将围绕表型数据格式,用3步讲清如何构建更稳健的分析框架。阅读61 · 点赞0Dr.Xin 于2026-05-14发布
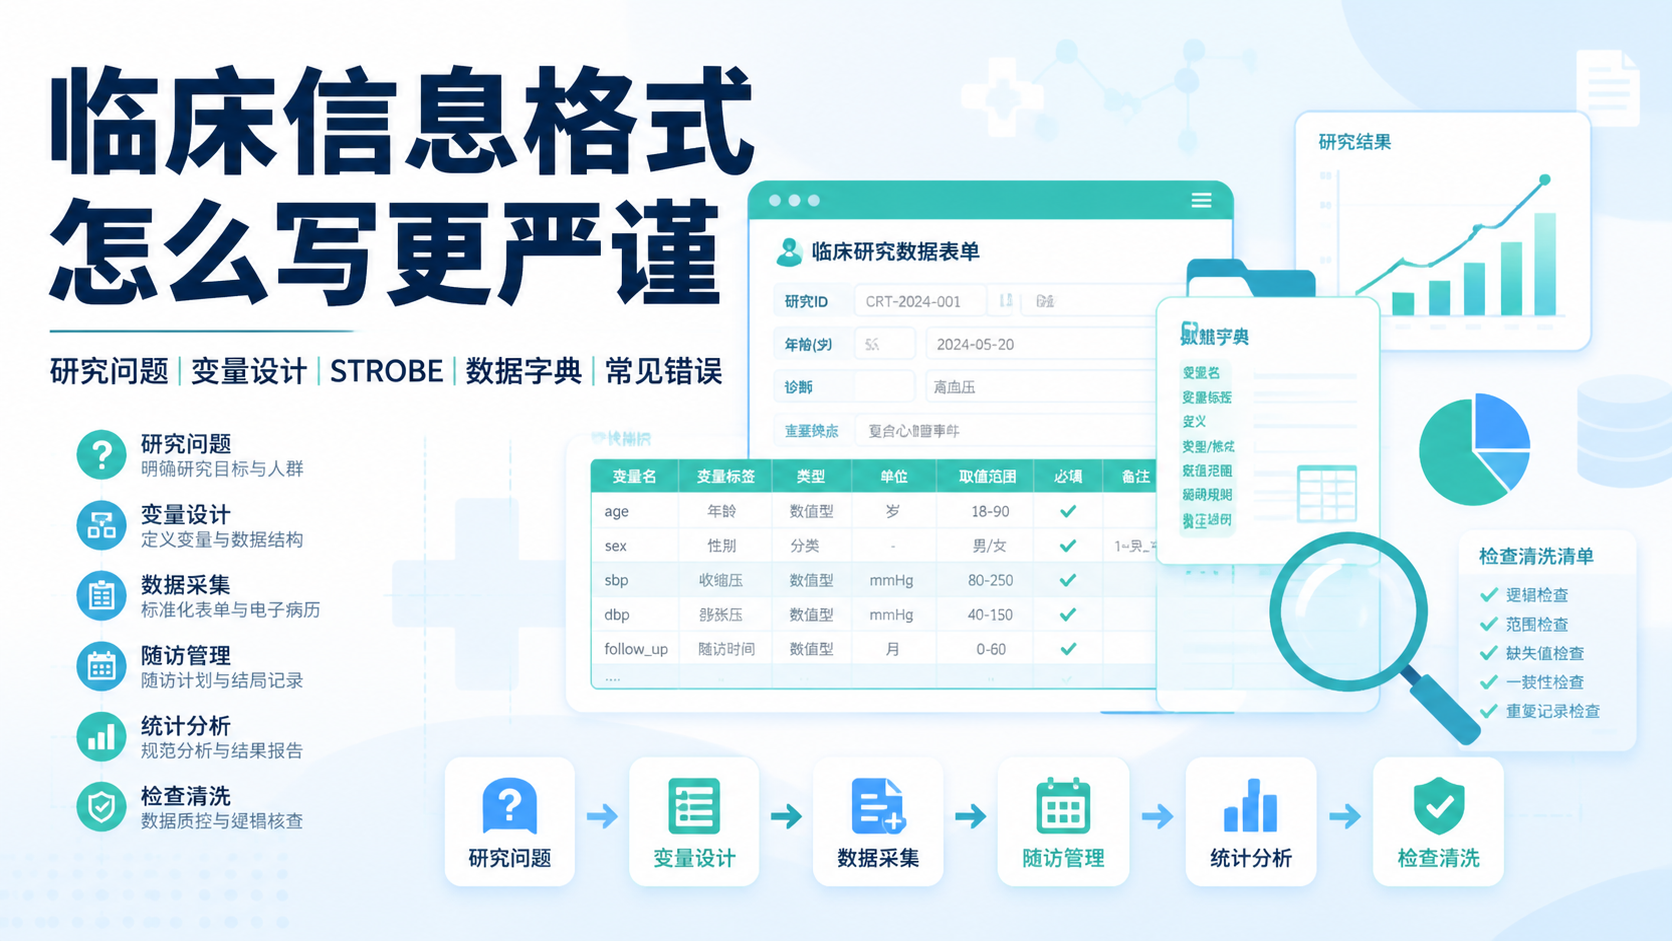 临床信息格式写得不严谨,常见问题不是“不会写”,而是变量不全、定义不清、随访缺失,导致后续统计困难、论文返工,甚至影响投稿。要把临床信息格式写严谨,核心不是排版,而是先把研究问题、变量和数据流程设计清楚。阅读82 · 点赞0Dr.Xin 于2026-05-14发布
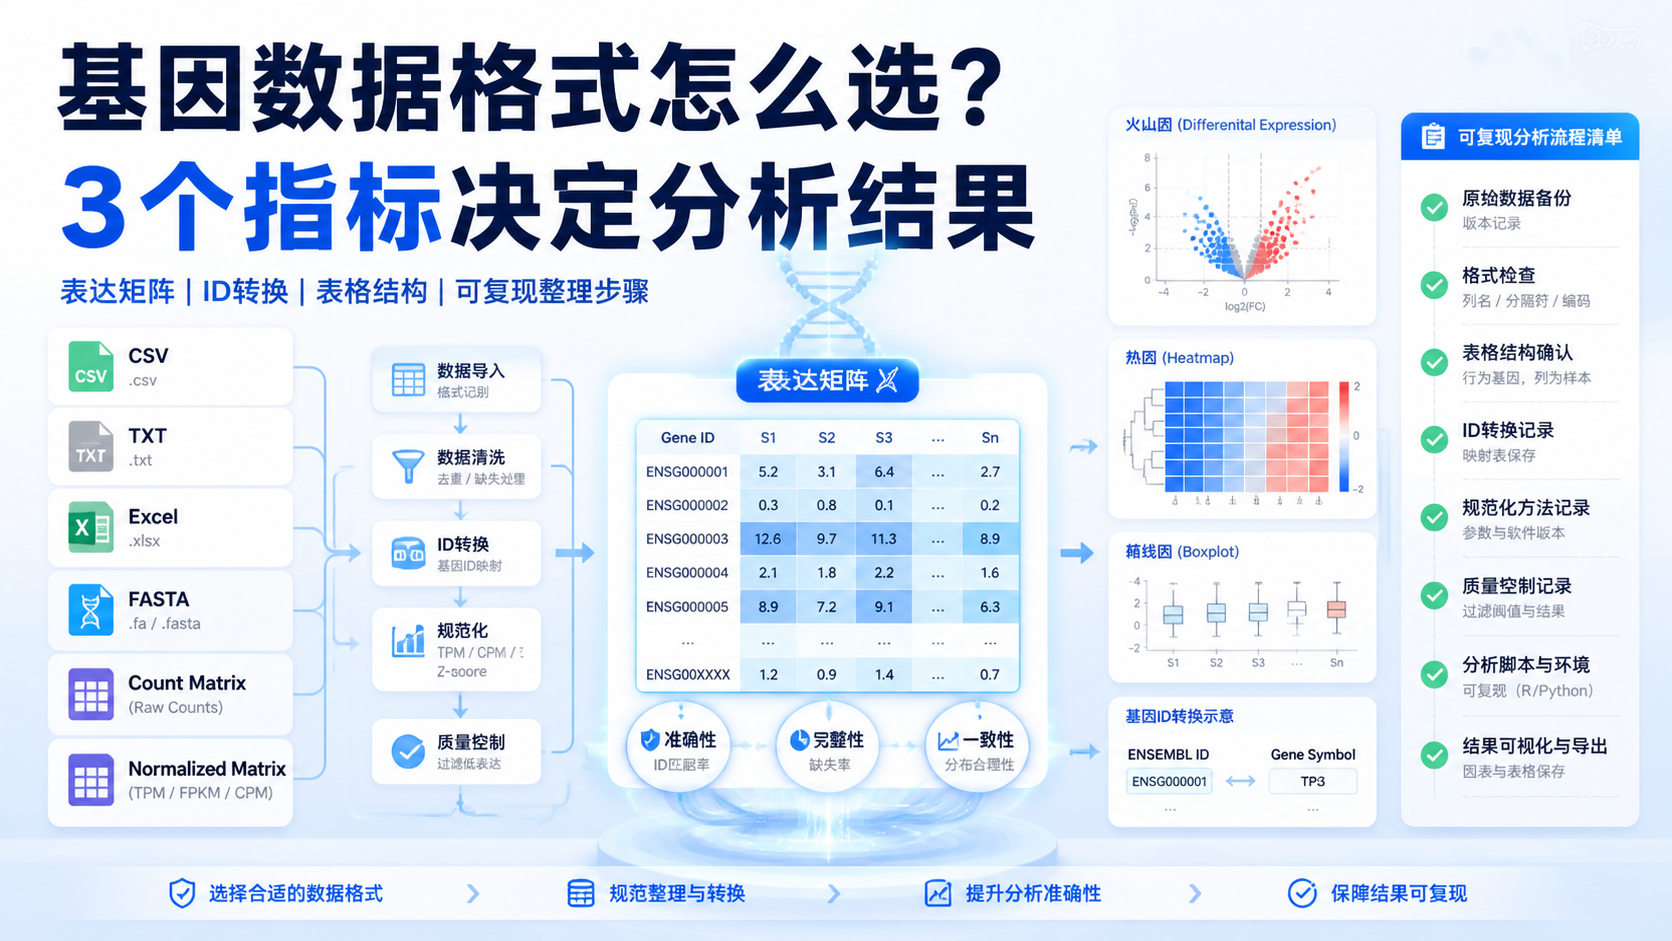 基因数据格式选错,常会导致上传失败、质检异常、ID无法匹配,甚至让后续差异分析和PCA结果失真。对医学生、医生和科研人员来说,先选对基因数据格式,往往比后面做图更重要。阅读58 · 点赞0Dr.Xin 于2026-05-14发布
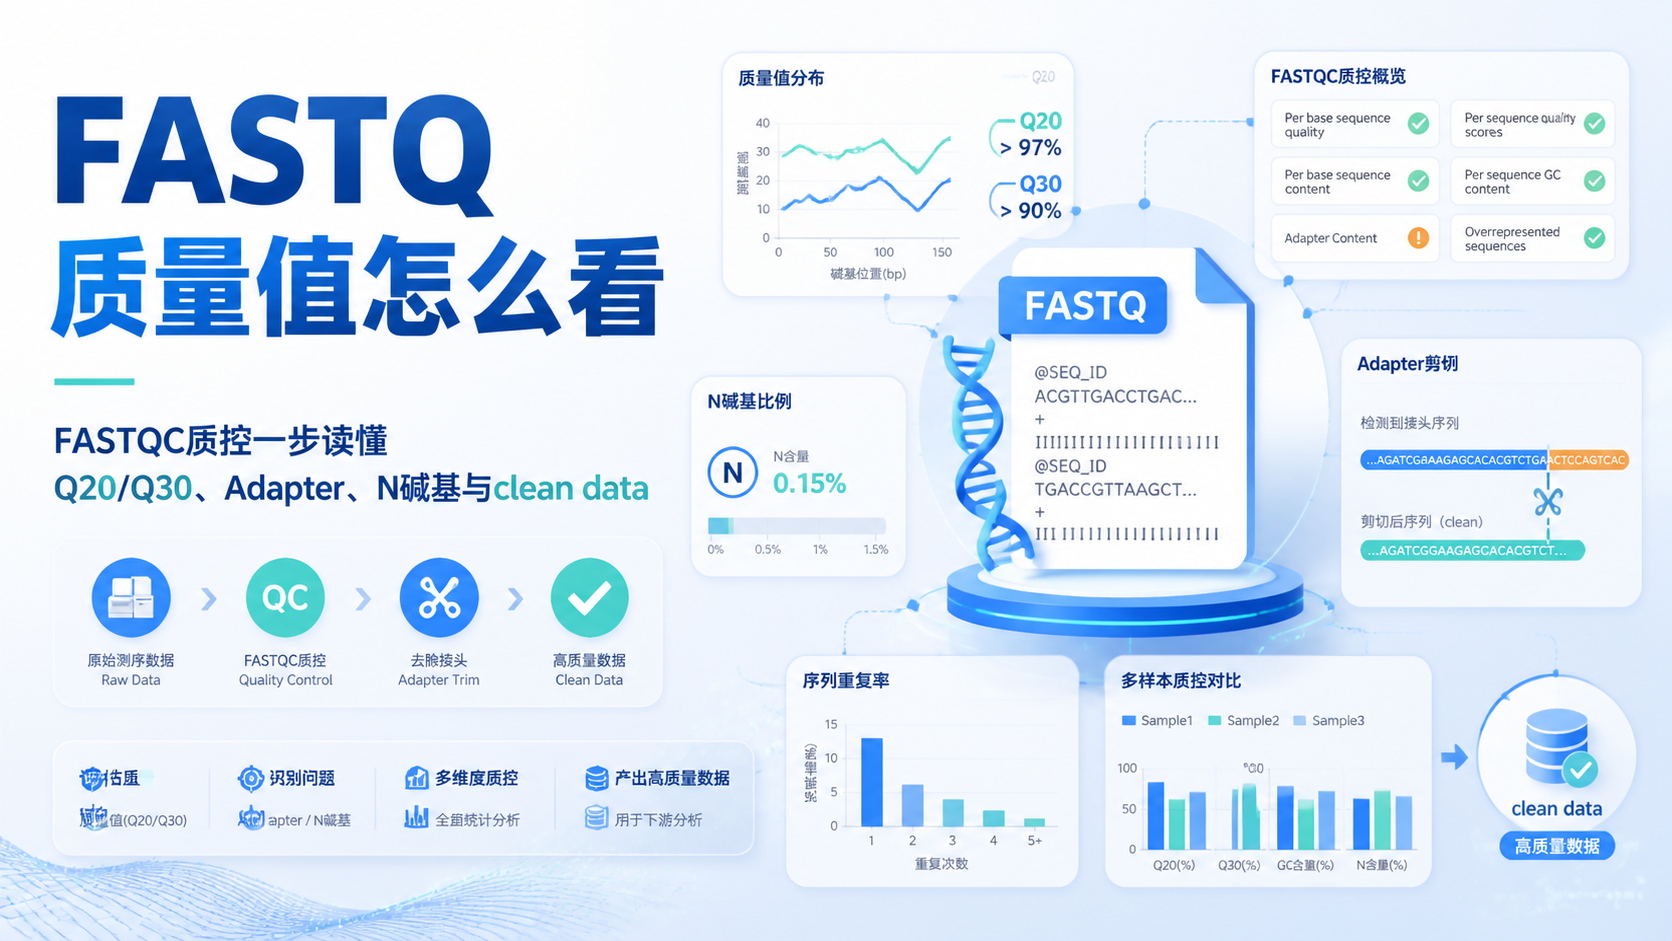
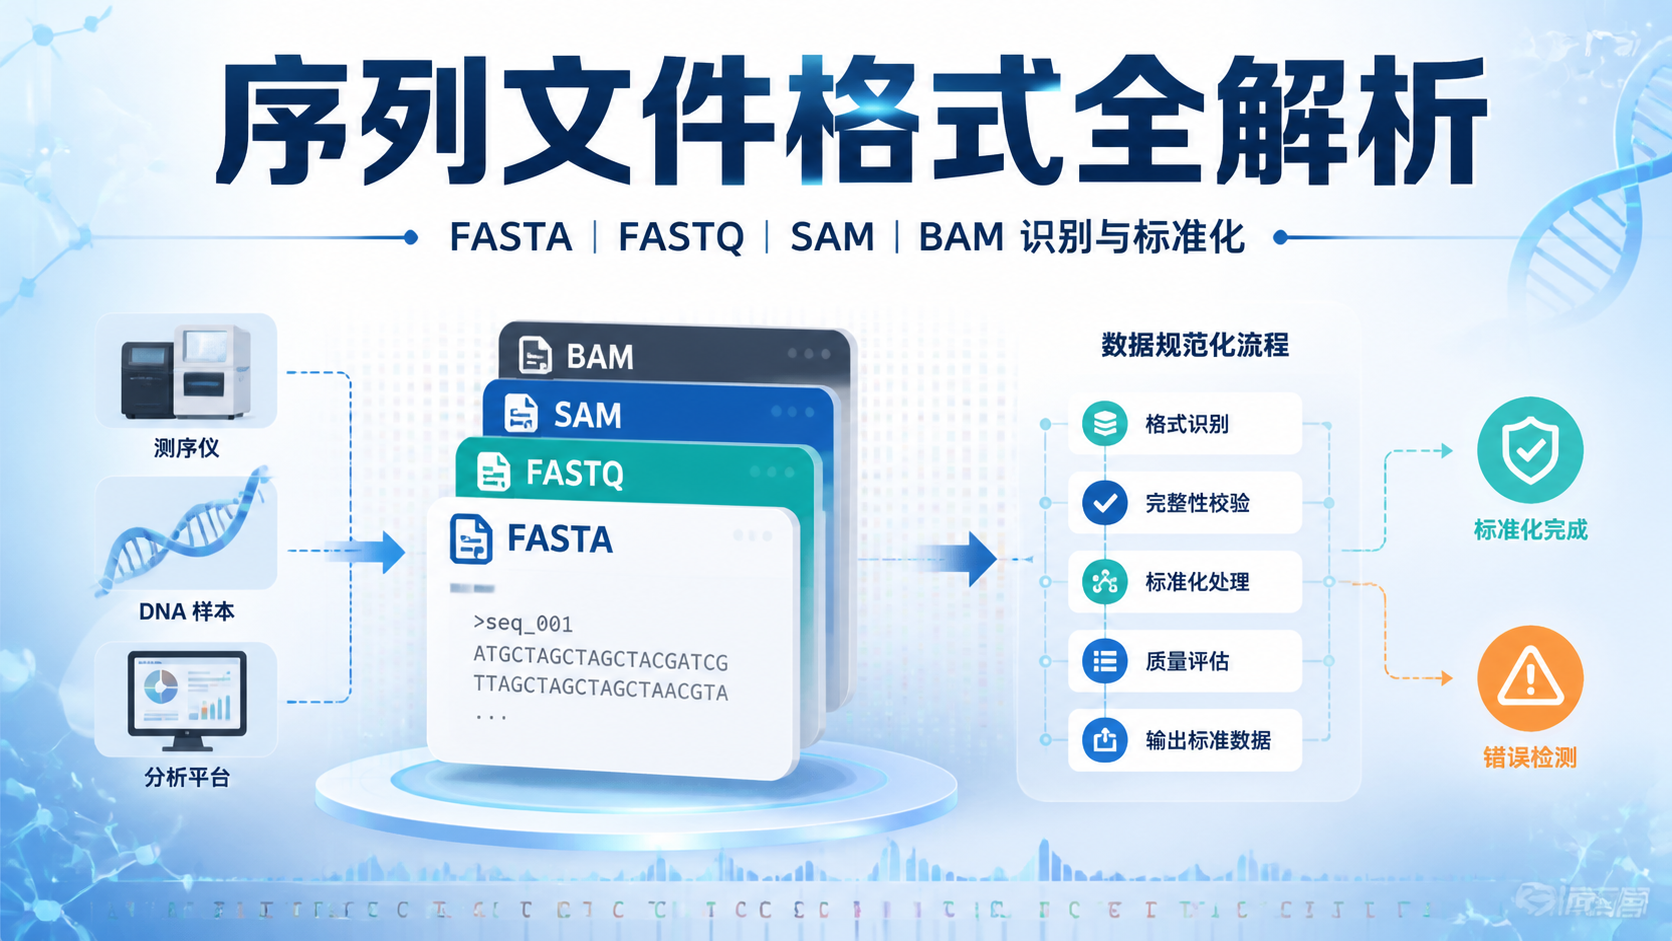 序列文件格式是生物信息学入门和科研数据处理的基础。很多医学生和科研人员在拿到测序结果后,常因FASTA、FASTQ、SAM、BAM混淆,导致后续比对、质控和分析效率下降。本文用7步讲清楚如何规范处理,避免常见错误。阅读73 · 点赞0Dr.Xin 于2026-05-14发布
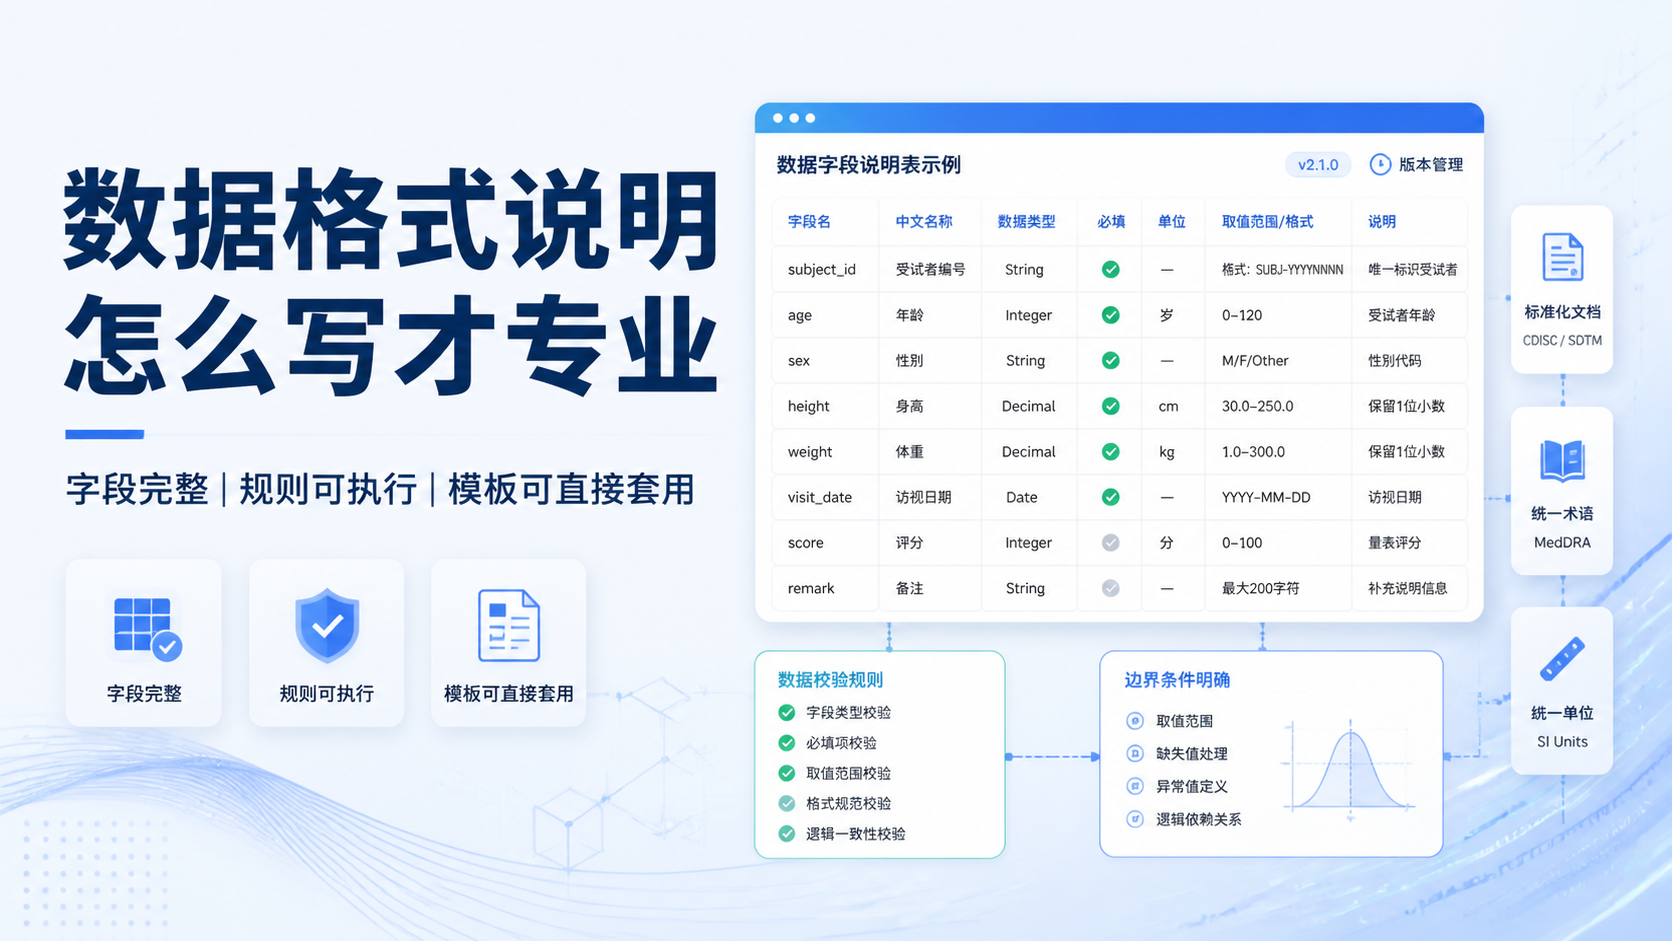 在科研、临床和产品交付中,数据格式说明写得不清楚,最常见的后果就是沟通反复、接口出错、分析返工 。如果你正在整理数据格式说明,却不知道怎么写才专业,这篇文章会直接给你可落地的方法。阅读69 · 点赞0Dr.Xin 于2026-05-14发布
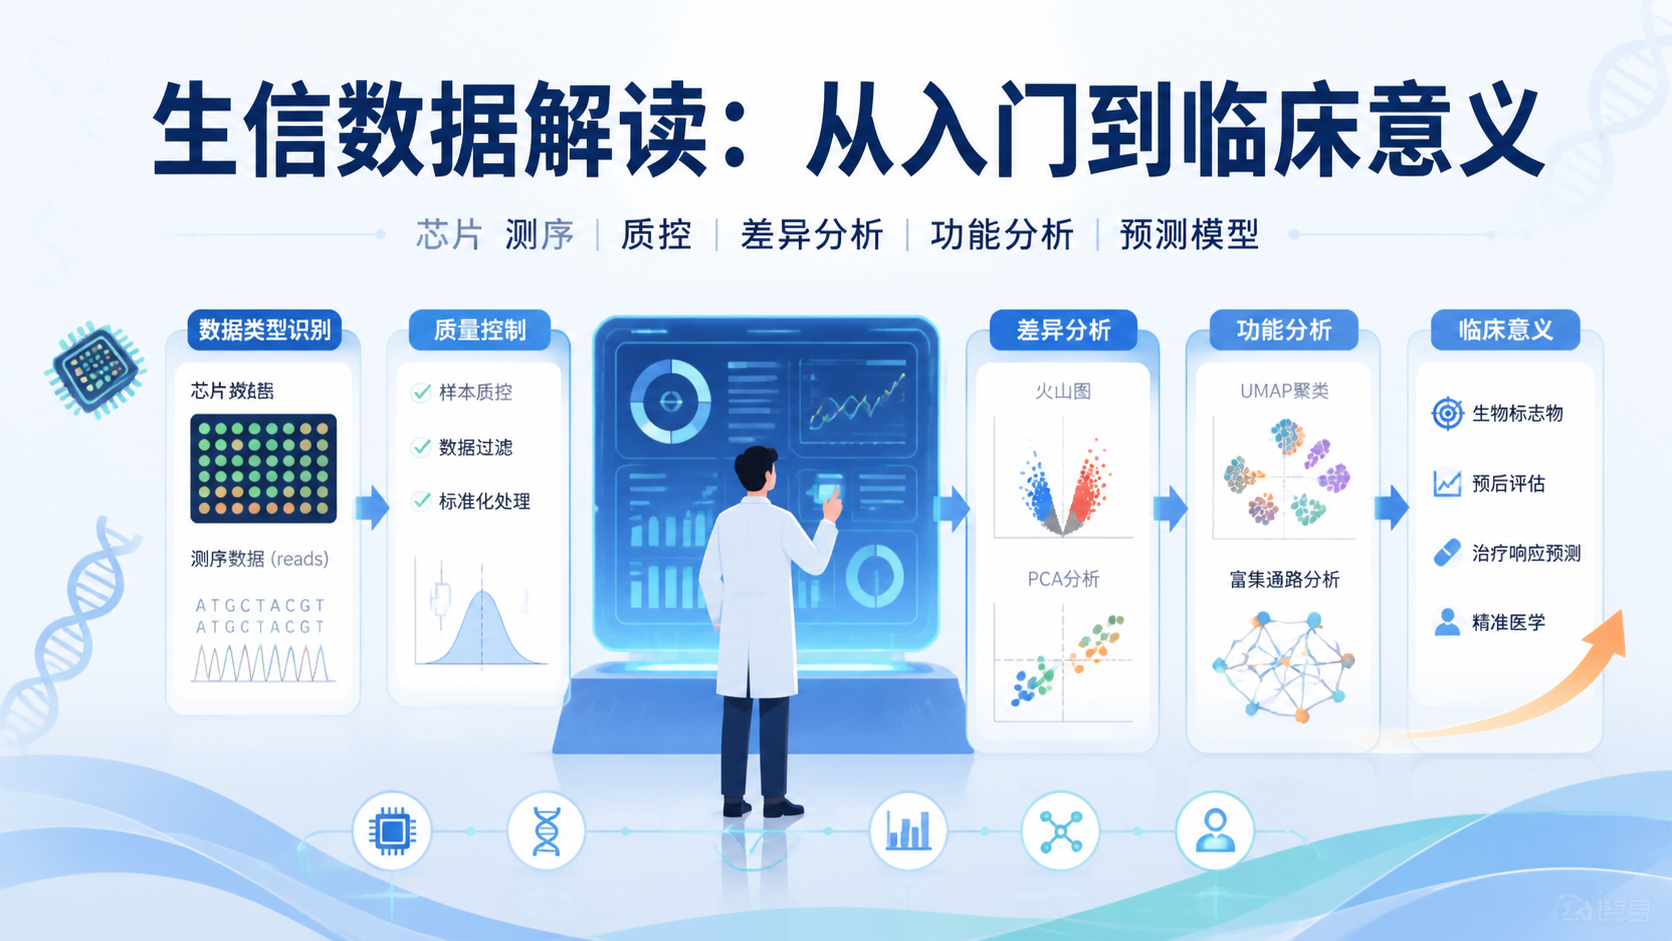
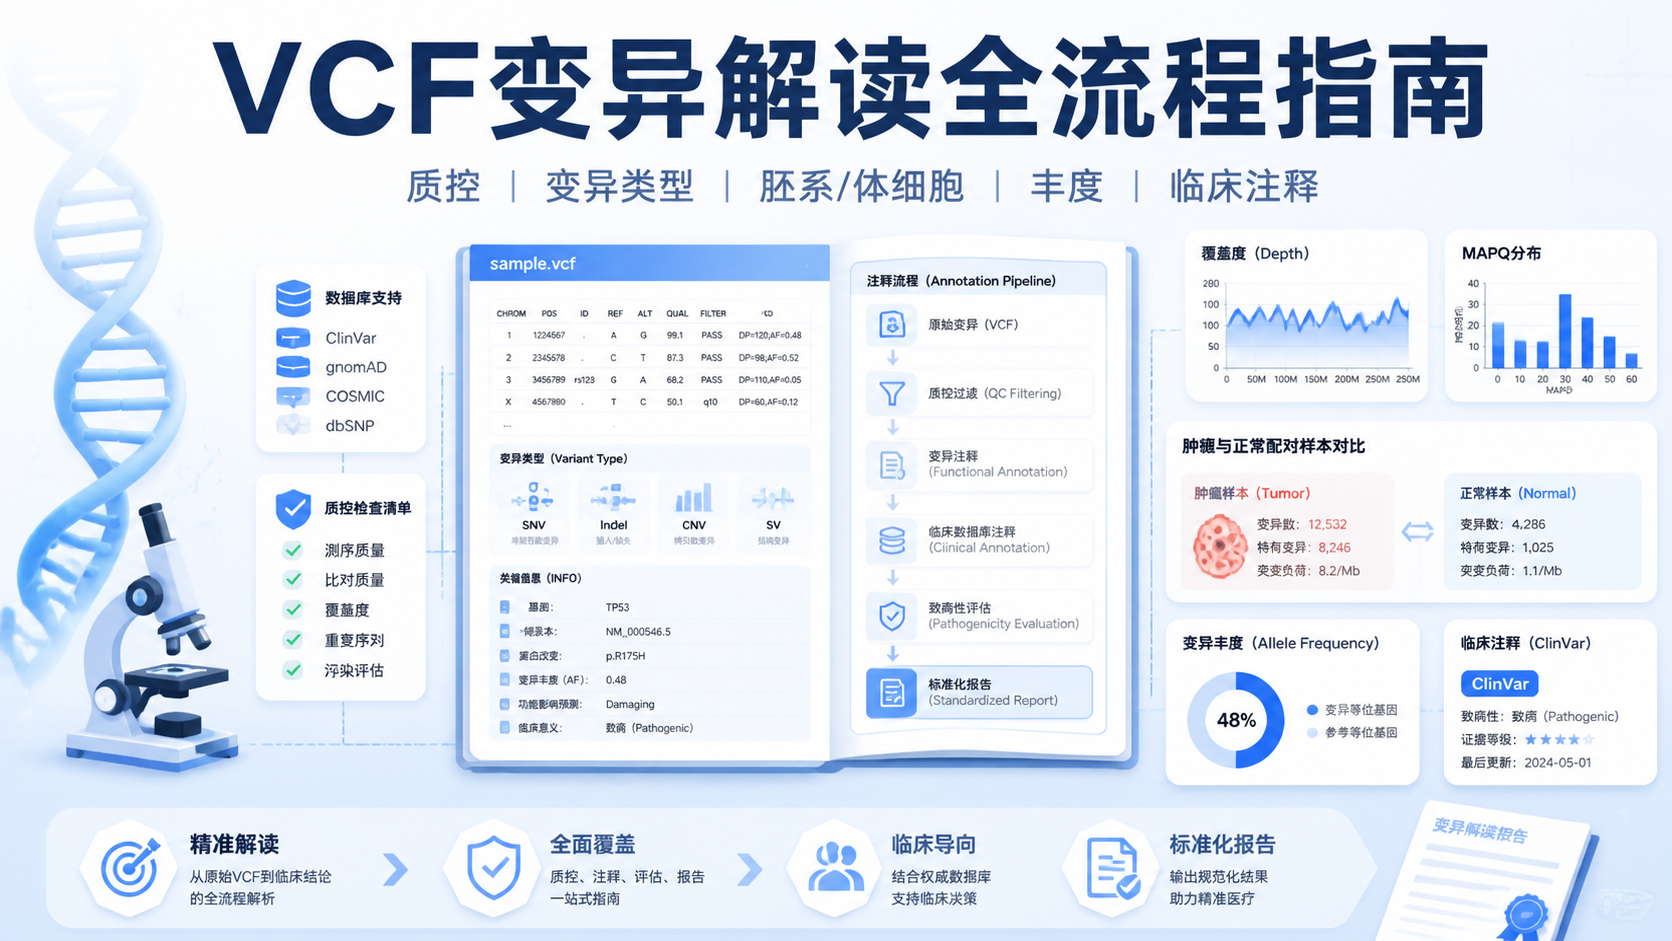 VCF变异信息是WES和肿瘤测序报告的核心,但很多人拿到文件后只会看“有没有突变”,不会判断“这条变异是否可信、是否有临床意义”。本文围绕VCF变异信息,拆解5个最关键的解读要点,帮助医学生、医生和科研人员快速建立标准化判断框架。阅读181 · 点赞0Dr.Xin 于2026-05-14发布
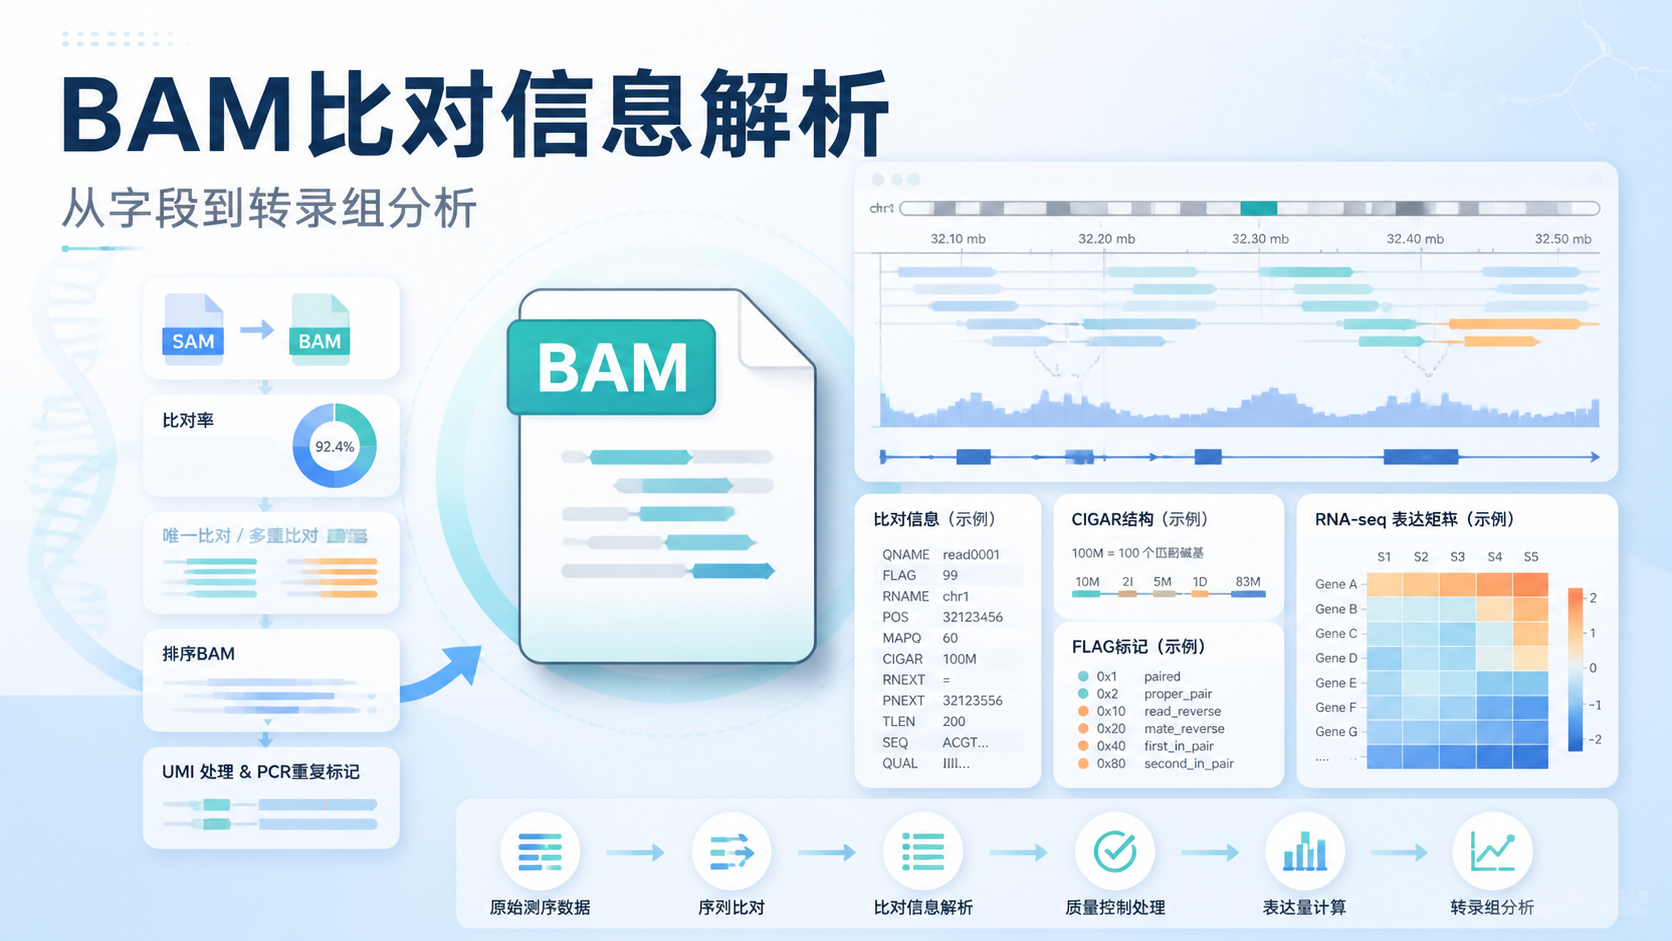 BAM比对信息是二代测序数据分析里最常见、也最容易被忽略的一环。很多人拿到BAM文件,只会看比对率,却不知道每一列字段代表什么,更难判断数据是否可用于后续定量、差异分析和注释。阅读114 · 点赞0Dr.Sheng 于2026-05-14发布
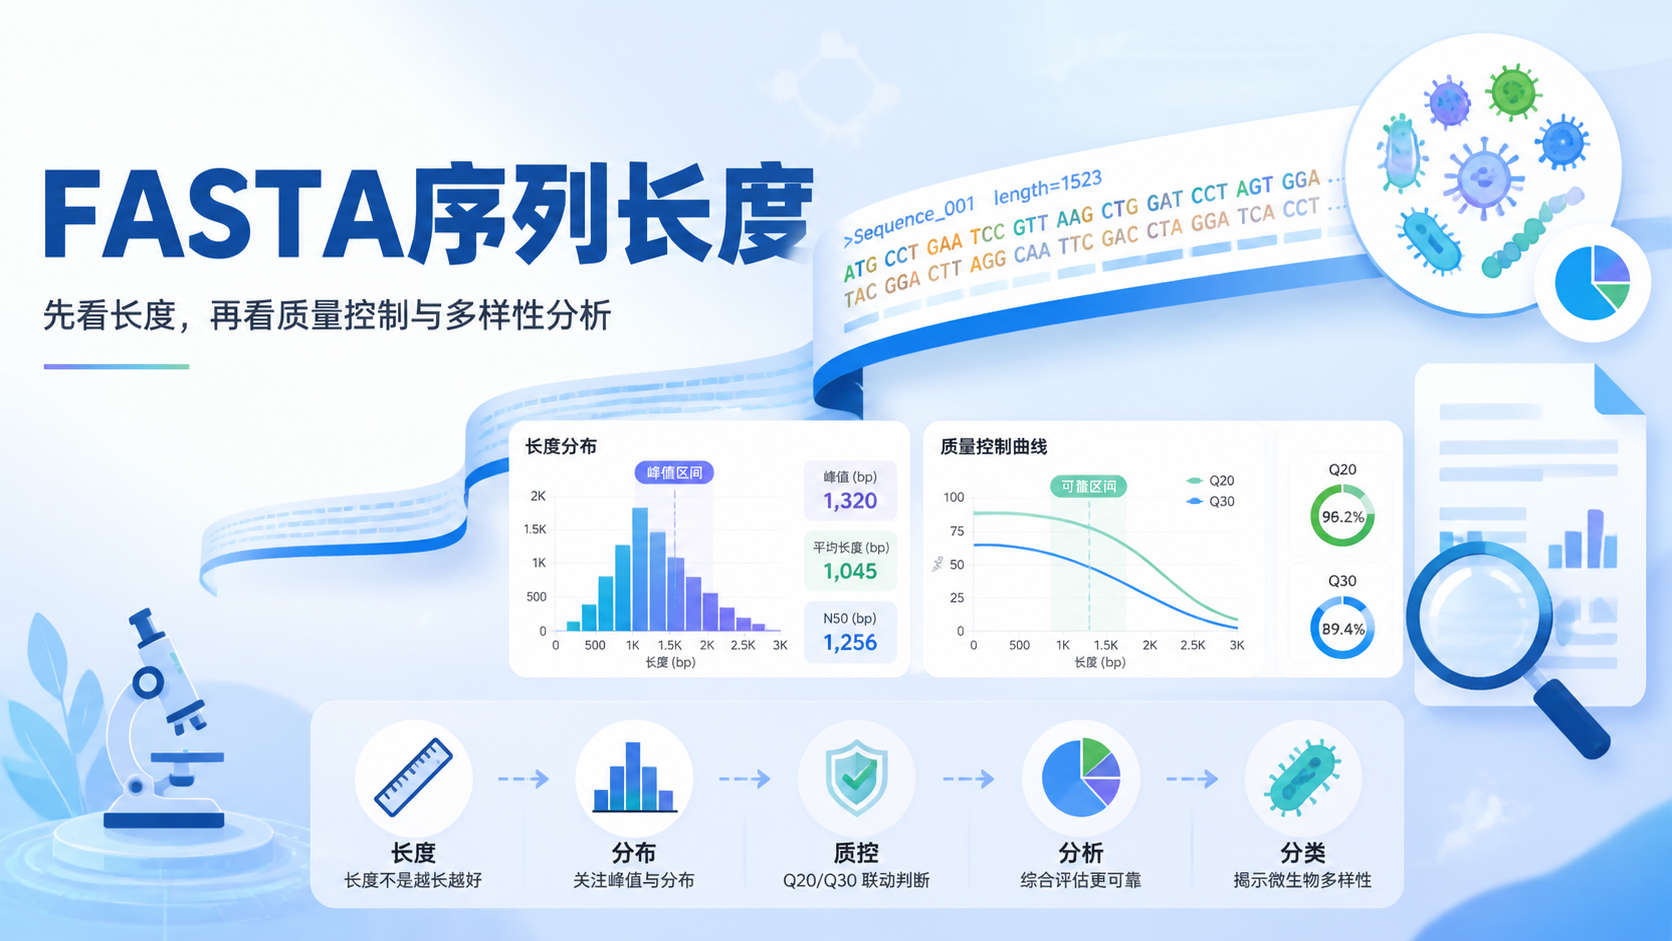 FASTA序列长度看似只是一个数字,却直接影响比对质量、物种注释、OTU划分和后续统计结论。对医学生、医生和科研人员来说,读懂FASTA序列长度,是避免“数据看起来正常,结果却不可靠”的第一步。阅读62 · 点赞0Dr.Sheng 于2026-05-14发布
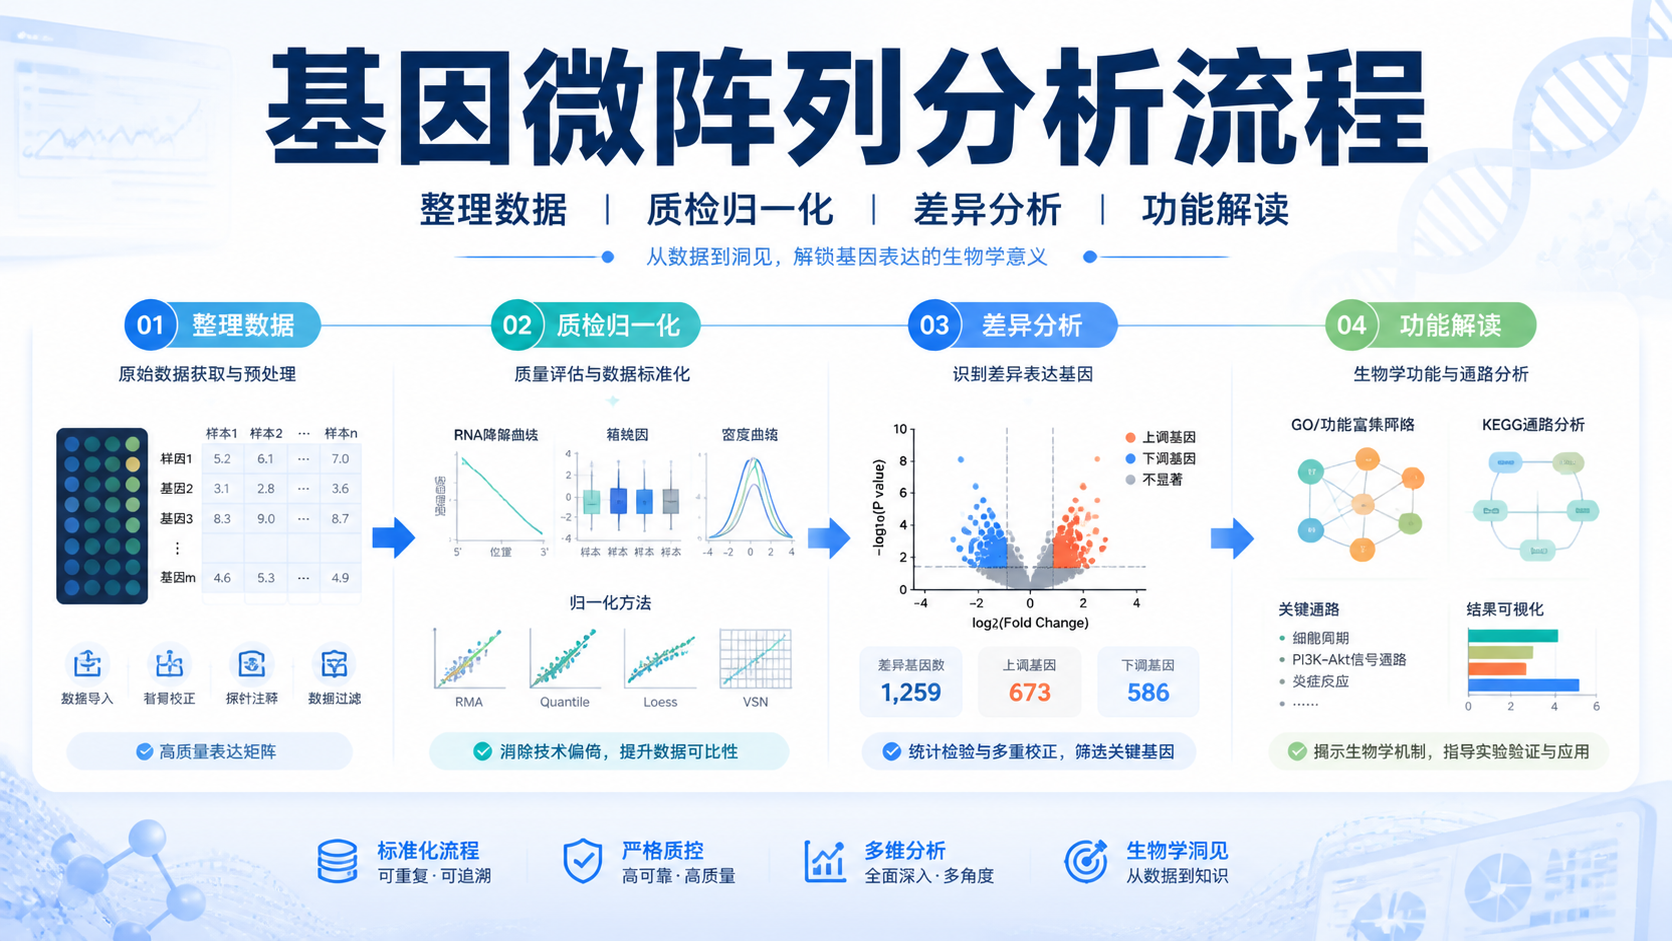 基因微阵列数据怎么做,很多人卡在第一步。文件格式不对、分组不清、归一化混乱,都会让后续差异分析失真。其实,只要把流程拆成3步,就能更稳地完成分析。阅读59 · 点赞0Dr.Sheng 于2026-05-14发布
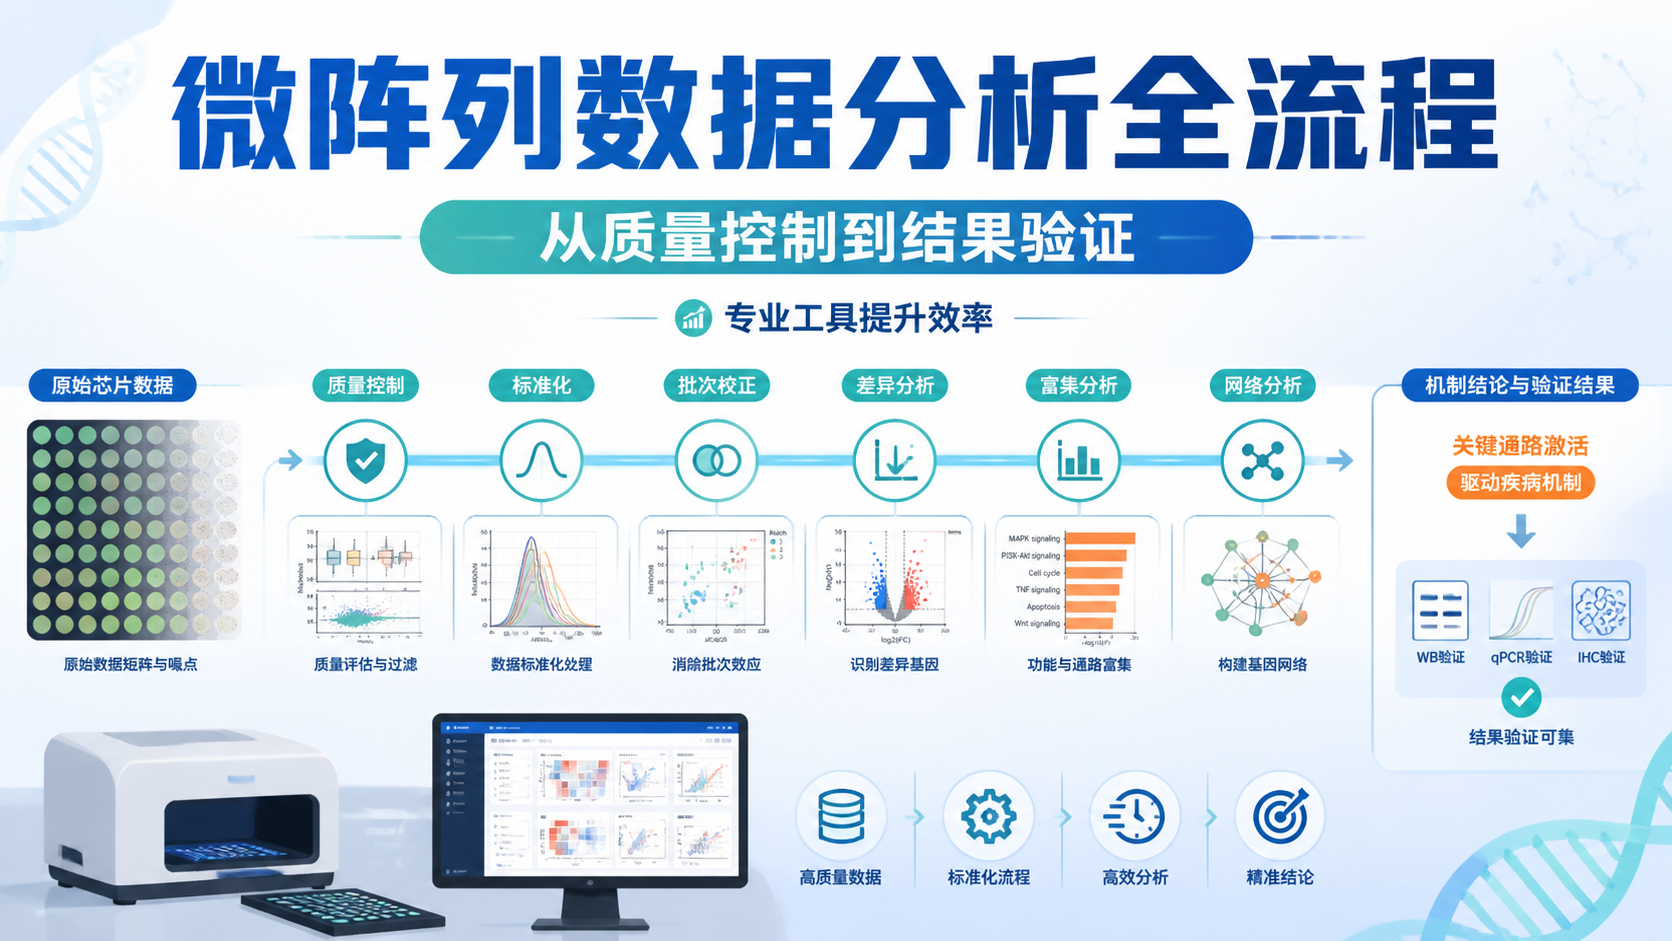
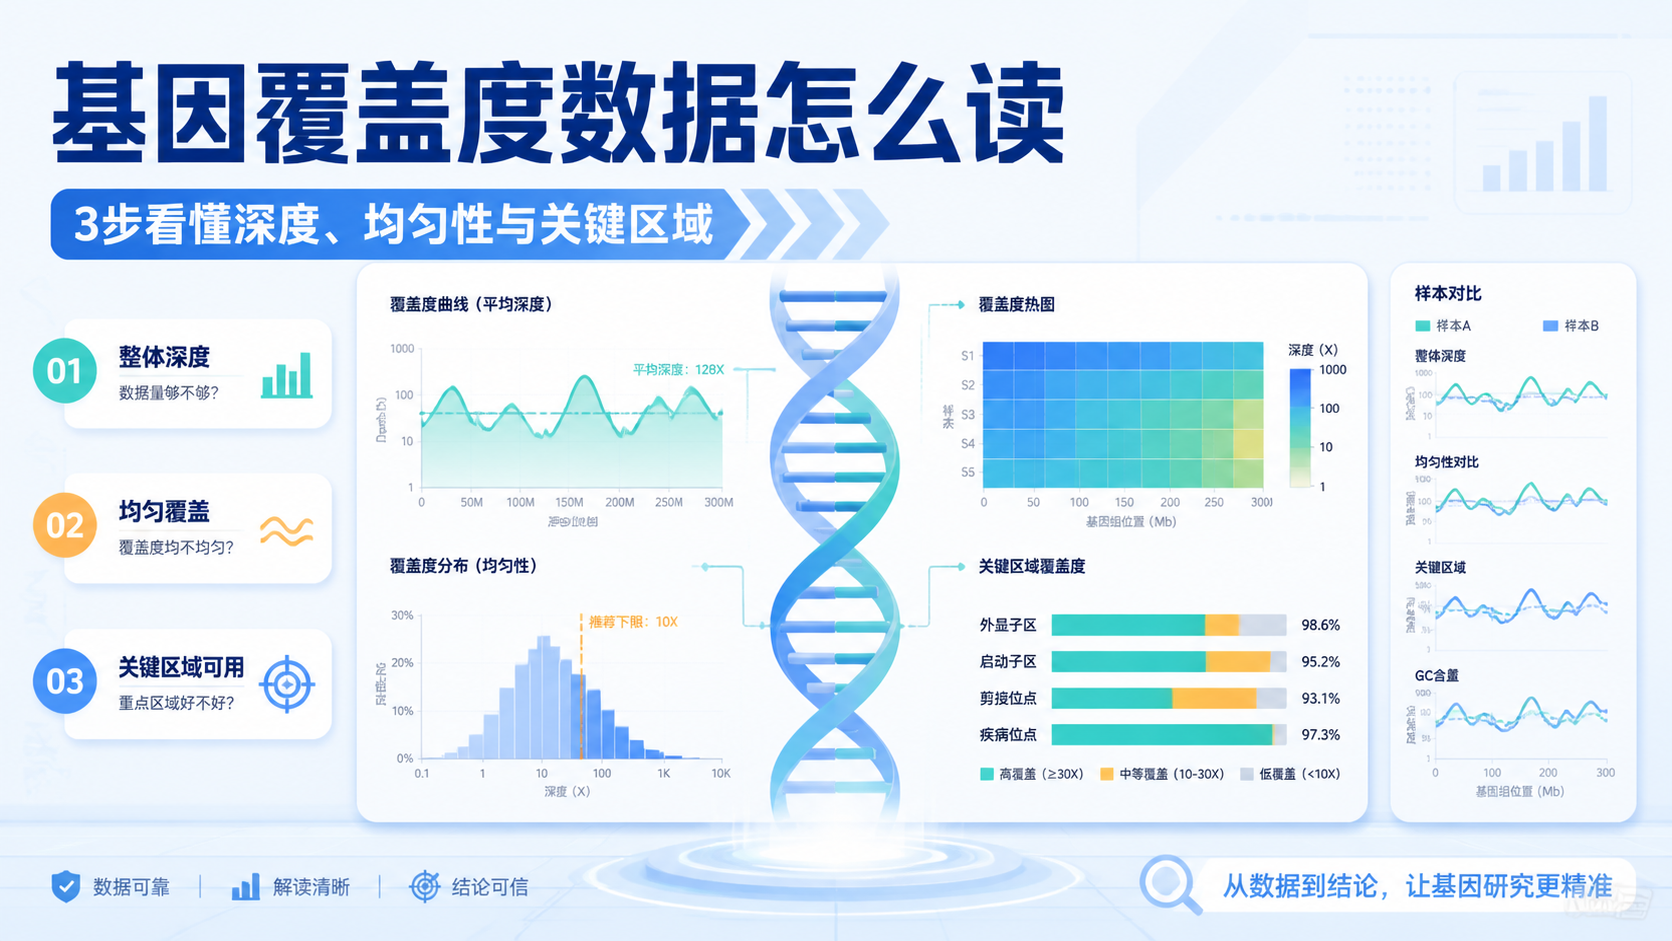 基因覆盖度数据是很多医学生和科研人员在做测序分析时最先遇到、也最容易误读的指标。它直接影响变异检测、拷贝数分析和样本质量判断。如果覆盖度不清楚,后续结果再漂亮也可能不可靠。阅读74 · 点赞0Dr.Sheng 于2026-05-14发布
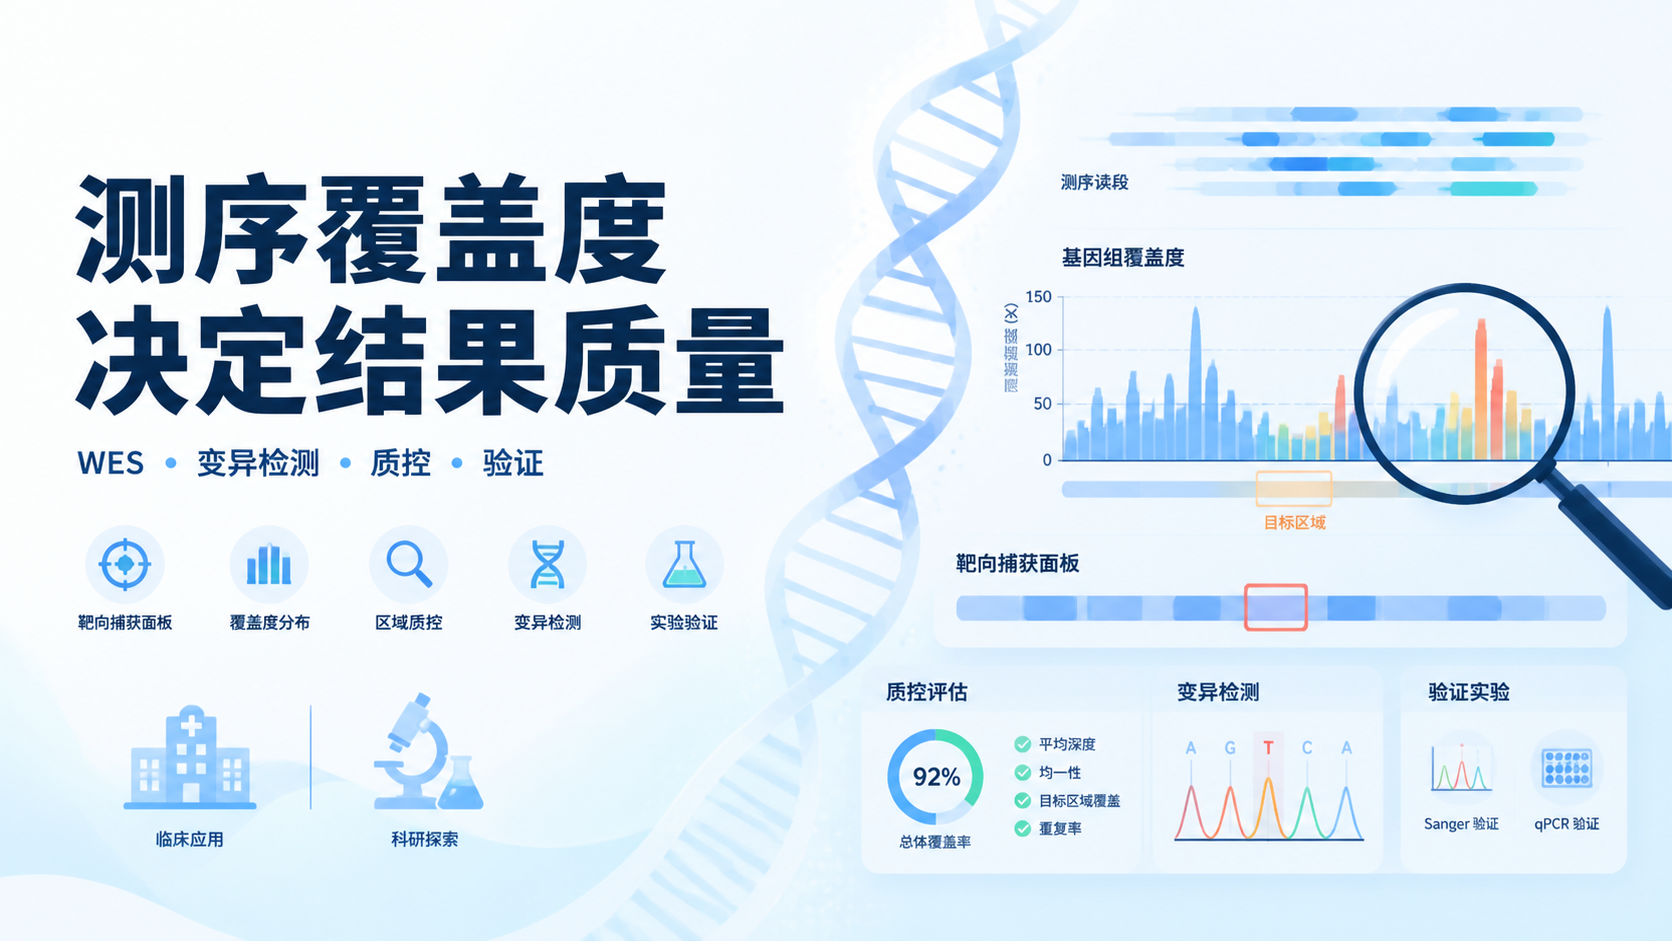 测序覆盖度数据直接决定你能否“看见”真实变异。覆盖不够,漏检、假阴性和结果不稳定就会增加。对医学生、医生和科研人员来说,理解测序覆盖度数据,是解读WES、TMB和变异验证结果的基础。阅读71 · 点赞0Dr.Sheng 于2026-05-14发布
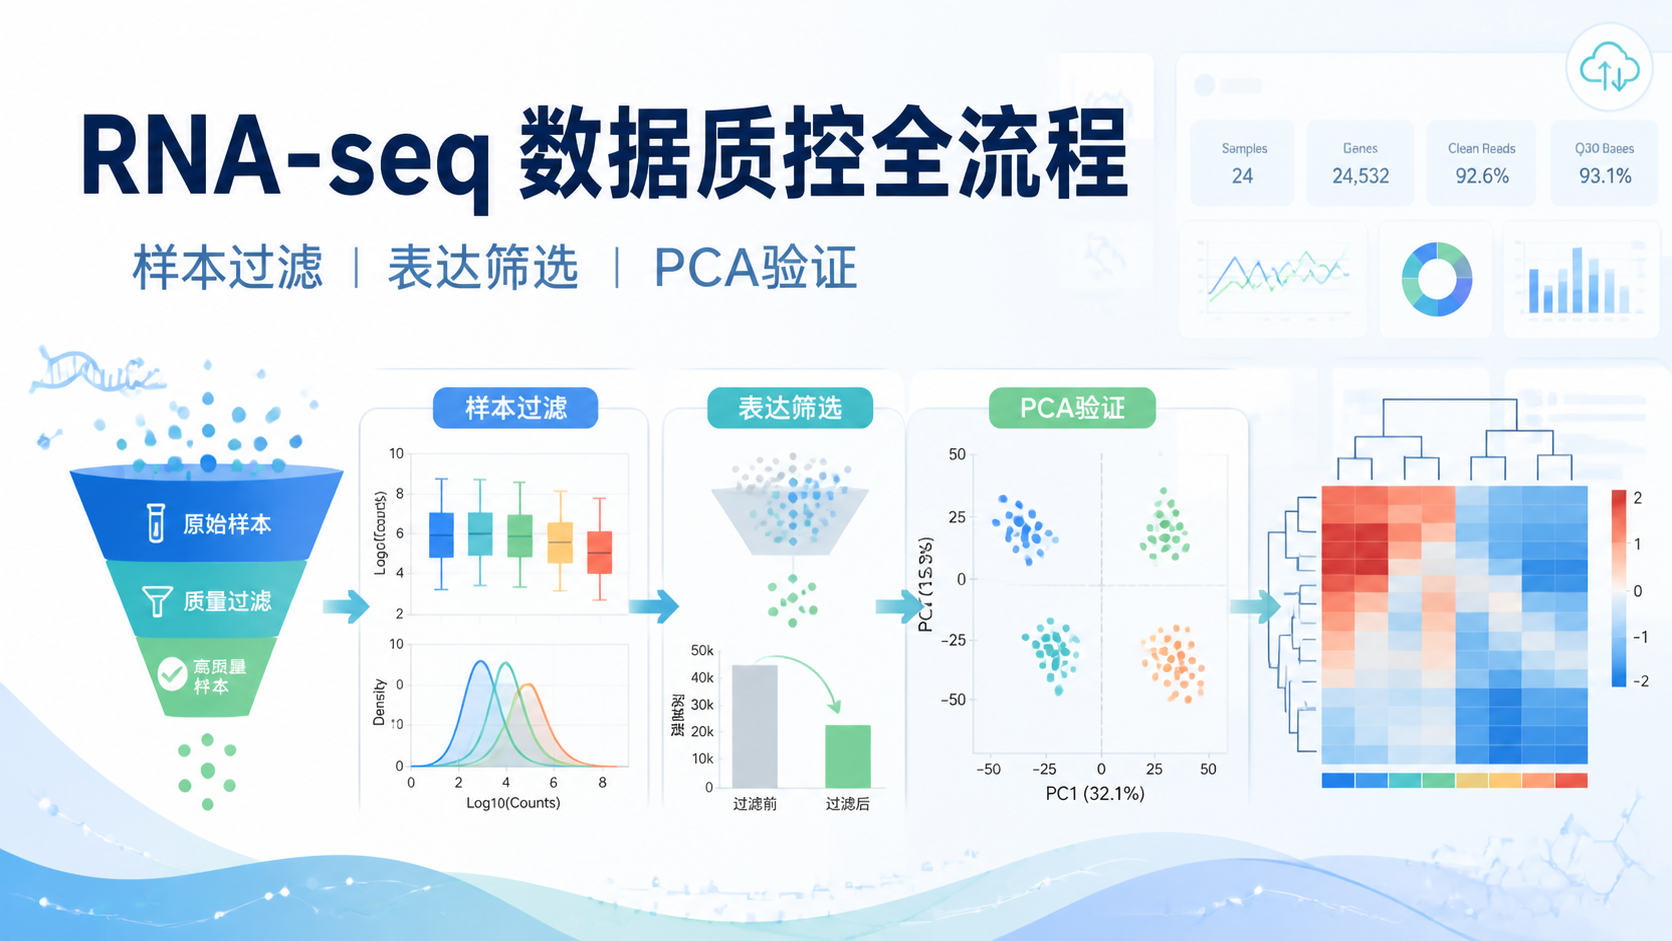 测序深度数据评估,决定了下游分析是否可靠。深度不够,低表达基因会漏检。深度过高但质量差,也会放大噪音。对于医学生、医生和科研人员来说,先看清样本质量,再谈差异分析,才是标准流程。阅读63 · 点赞0Dr.Sheng 于2026-05-14发布
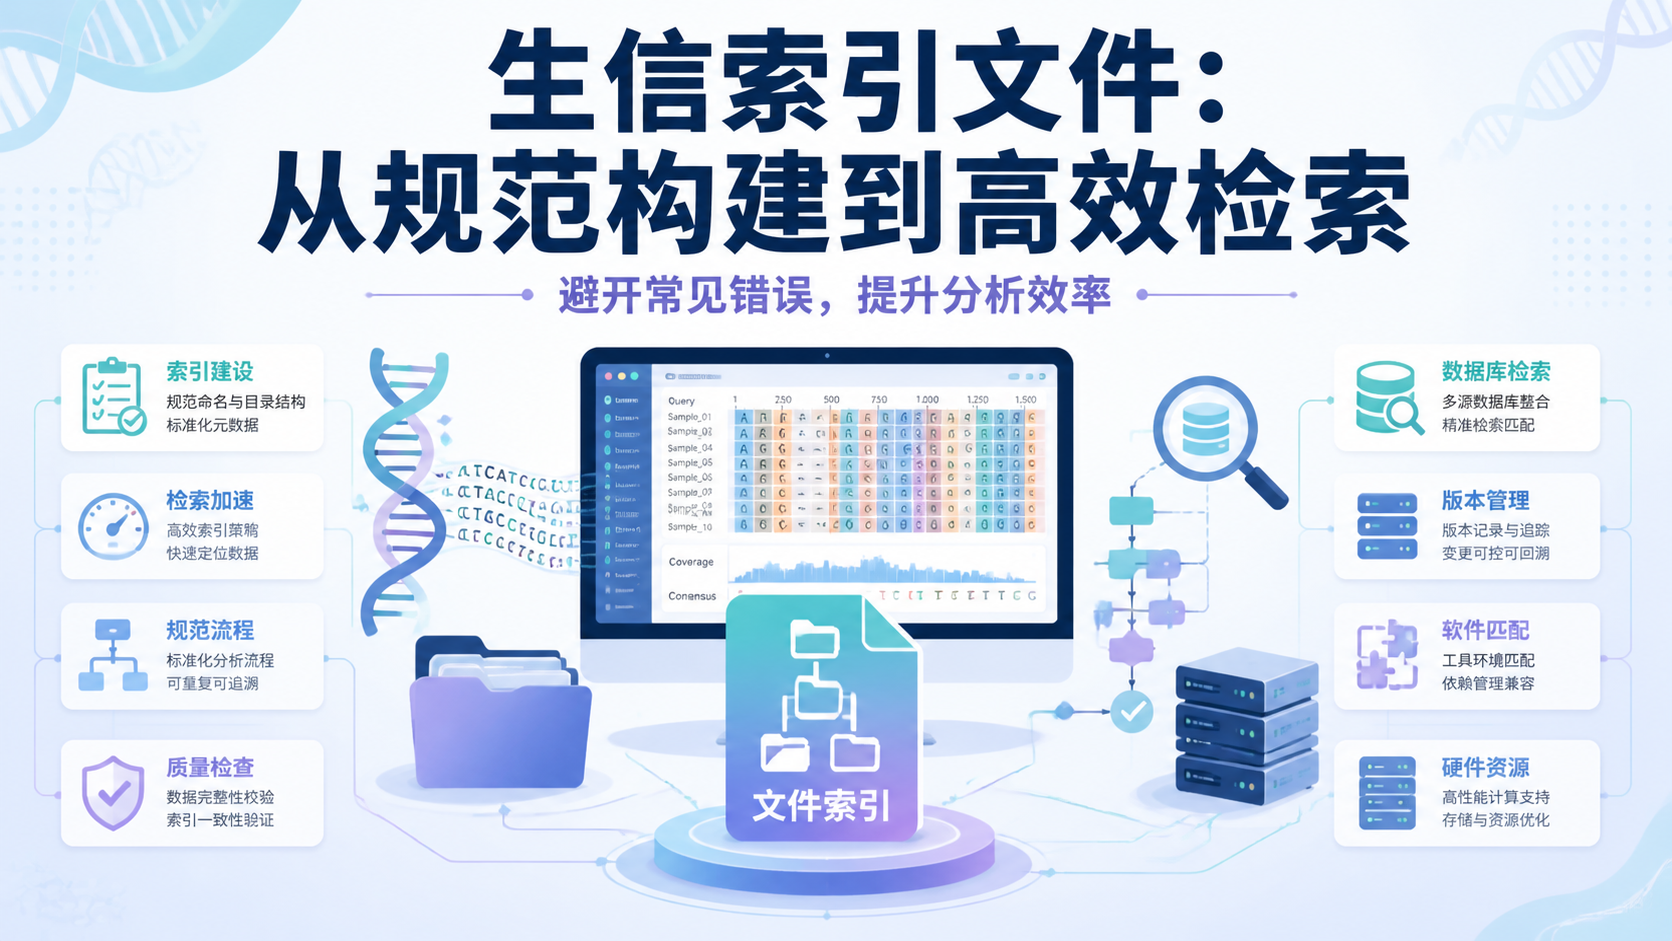 生信索引文件是很多生信分析流程的起点。建错了,后面的比对、注释、检索都会出问题。对医学生、医生和科研人员来说,真正的难点不在“会不会点软件”,而在于是否理解索引文件的用途、结构和构建逻辑。阅读62 · 点赞0Dr.Sheng 于2026-05-14发布
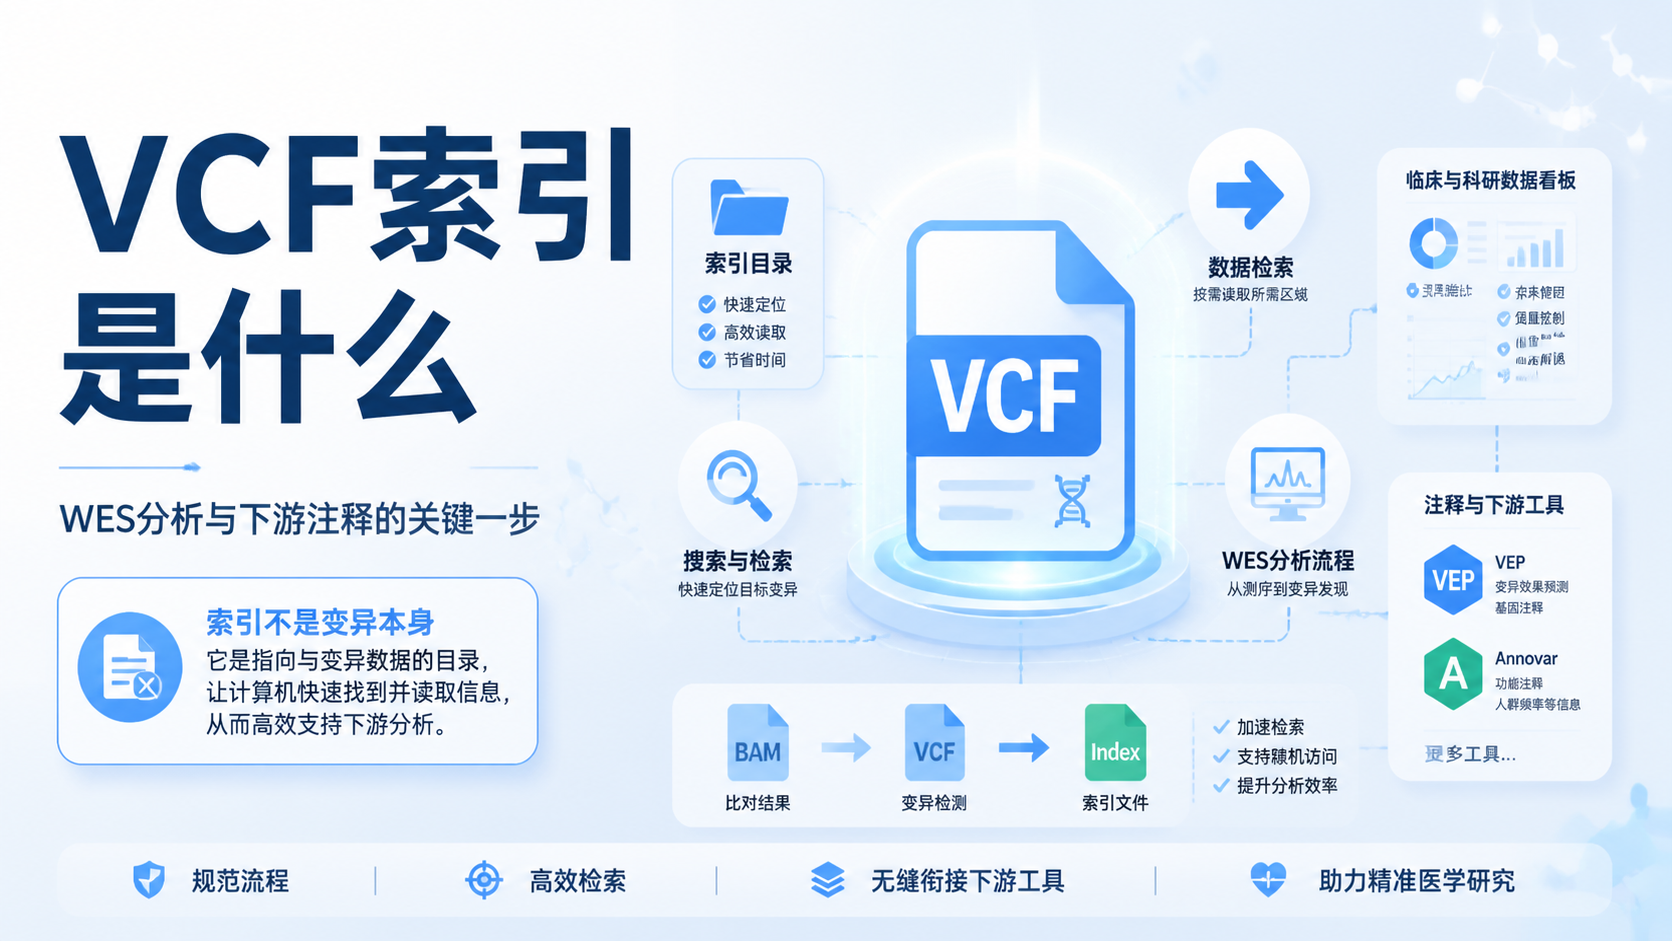 VCF索引是做WES、肿瘤变异分析和临床注释时绕不开的一步。没有索引,VCF文件很难被快速查询、分区读取,也不利于后续质控和自动化流程。对医学生、医生和科研人员来说,理解VCF索引,就是理解变异数据如何高效进入分析和报告环节。阅读58 · 点赞0Dr.Sheng 于2026-05-14发布
 FASTA索引是测序数据分析的第一步。很多医学生和科研人员拿到序列文件后,常会卡在“怎么建索引、索引为什么失效、下游分析为何报错”。搞懂FASTA索引,才能让比对、检索和注释更稳定。阅读66 · 点赞0Dr.Sheng 于2026-05-14发布
热门文章
测序reads是什么?5个核心要点解析
阅读934 · 点赞0
GEPIA2使用教程:超实用入门指南
阅读748 · 点赞0
GEPIA2数据分析:6步高效上手教程
阅读547 · 点赞0