8
 分享
全文概要
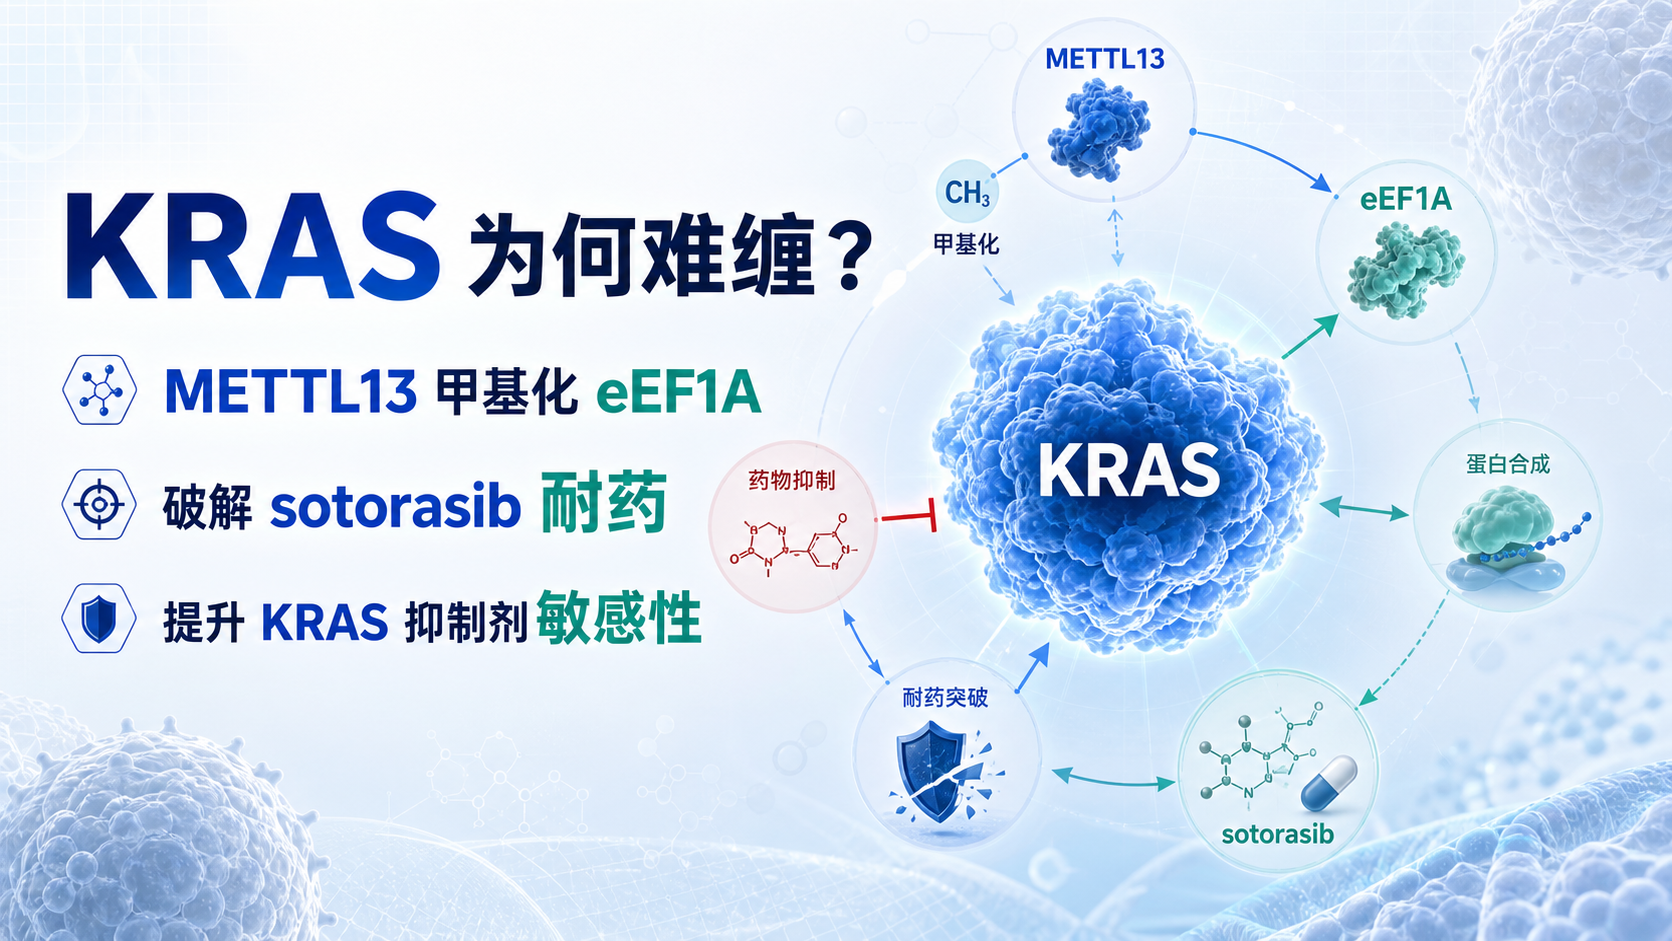
美国德克萨斯大学 MD 安德森癌症中心的研究团队在《自然·细胞生物学》(Nature Cell Biology)发表研究,揭示了 METTL13 催化的翻译延伸因子 eEF1A 二甲基化如何选择性提升包括 KRAS 在内的多种促癌蛋白的合成。这一发现将肿瘤靶向治疗的突破口从"下游的 KRAS 蛋白"前移到"上游的翻译解码环节",为克服 KRAS 抑制剂耐药提供了全新的、密码子层面的攻击路径。
1. 从翻译层面入手:为何 KRAS 如此"难缠"
KRAS 是实体瘤中最常见的驱动癌基因之一,但其蛋白表面光滑、难以成药,即便近年 KRAS G12C 抑制剂(如 sotorasib、adagrasib)获批,耐药仍频繁发生。传统策略聚焦于直接抑制 KRAS 蛋白本身或其上下游信号,而这项研究另辟蹊径,将目光投向了决定 KRAS 蛋白产量的翻译环节——通过调控"造蛋白"的机器,从源头上降低 KRAS 等促癌蛋白的合成。
2. METTL13 甲基化 eEF1A:精准调控促癌蛋白合成
研究团队发现,METTL13 催化的 eEF1A 第 55 位赖氨酸二甲基化(eEF1AK55me2)能够改善对部分弱配对密码子的解码能力,从而选择性地提高包括 KRAS 在内的多种促癌蛋白的合成效率。这意味着肿瘤细胞可以通过这一甲基化修饰"精准增产"致癌蛋白,而无需改变基因本身。在多个临床前模型中,降低或敲除 METTL13 显著降低了 KRAS 蛋白水平并减缓了肿瘤生长。
3. 破解 sotorasib 耐药,提升 KRAS 抑制剂敏感性
尤为重要的是,在对 sotorasib 耐药的 KRAS G12C 肺腺癌模型中,敲除 METTL13 恢复了肿瘤对 KRAS 抑制剂的敏感性并延长了生存。进一步分析显示,METTL13 活性推断值越高的患者,对 KRAS 抑制剂的临床反应越差。这一发现表明,METTL13–eEF1A 甲基化轴可作为预测 KRAS 抑制剂疗效的潜在生物标志物,也为联合用药提供了新思路——将 METTL13 抑制剂与 KRAS 抑制剂联用,或可延缓乃至克服耐药。目前该发现仍处于临床前阶段,但其"从密码子层面攻击靶向治疗耐药"的策略为肿瘤治疗打开了全新视野。
来源:《自然·细胞生物学》(Nature Cell Biology)期刊论文,MD 安德森癌症中心
声明:本文资讯来源于公开报道及学术期刊,仅作行业信息传播,不构成临床用药建议。转载需注明来源。
- 1. 从翻译层面入手:为何 KRAS 如此"难缠"
- 2. METTL13 甲基化 eEF1A:精准调控促癌蛋白合成
- 3. 破解 sotorasib 耐药,提升 KRAS 抑制剂敏感性