58
 分享
引言Introduction
肠道宏基因组研究正在从“看见菌群”走向“解释疾病”。但多数项目仍停留在单一组学,难以回答“谁在变、为何变、会不会影响疗效”这些核心问题。真正能推动精准医疗的,不是单个微生物指标,而是宏基因组与临床、代谢组、转录组等信息的系统整合。
1. 肠道宏基因组为何成为精准医疗的重要入口
1.1 从“菌群失衡”到“功能重编程”
肠道宏基因组的价值,不只在于物种鉴定。它更能反映微生物的功能潜力,包括碳水化合物代谢、胆汁酸转化、短链脂肪酸合成、药物代谢和炎症相关通路。这意味着同样的菌属变化,背后可能对应完全不同的功能后果。
对临床研究者来说,宏基因组比16S测序更接近机制层面。它能识别到种、株水平差异,也能辅助分析功能基因和耐药基因。对于肿瘤、代谢病、炎症性肠病和神经系统疾病,肠道宏基因组已经成为机制研究和生物标志物开发的关键工具。
1.2 单一组学难以解释临床异质性
同一种疾病中,患者的表型差异常常很大。比如,同样是免疫治疗,部分患者反应良好,部分患者无效或出现毒性。单看肠道宏基因组,往往只能观察到相关性,难以区分因果与伴随变化。
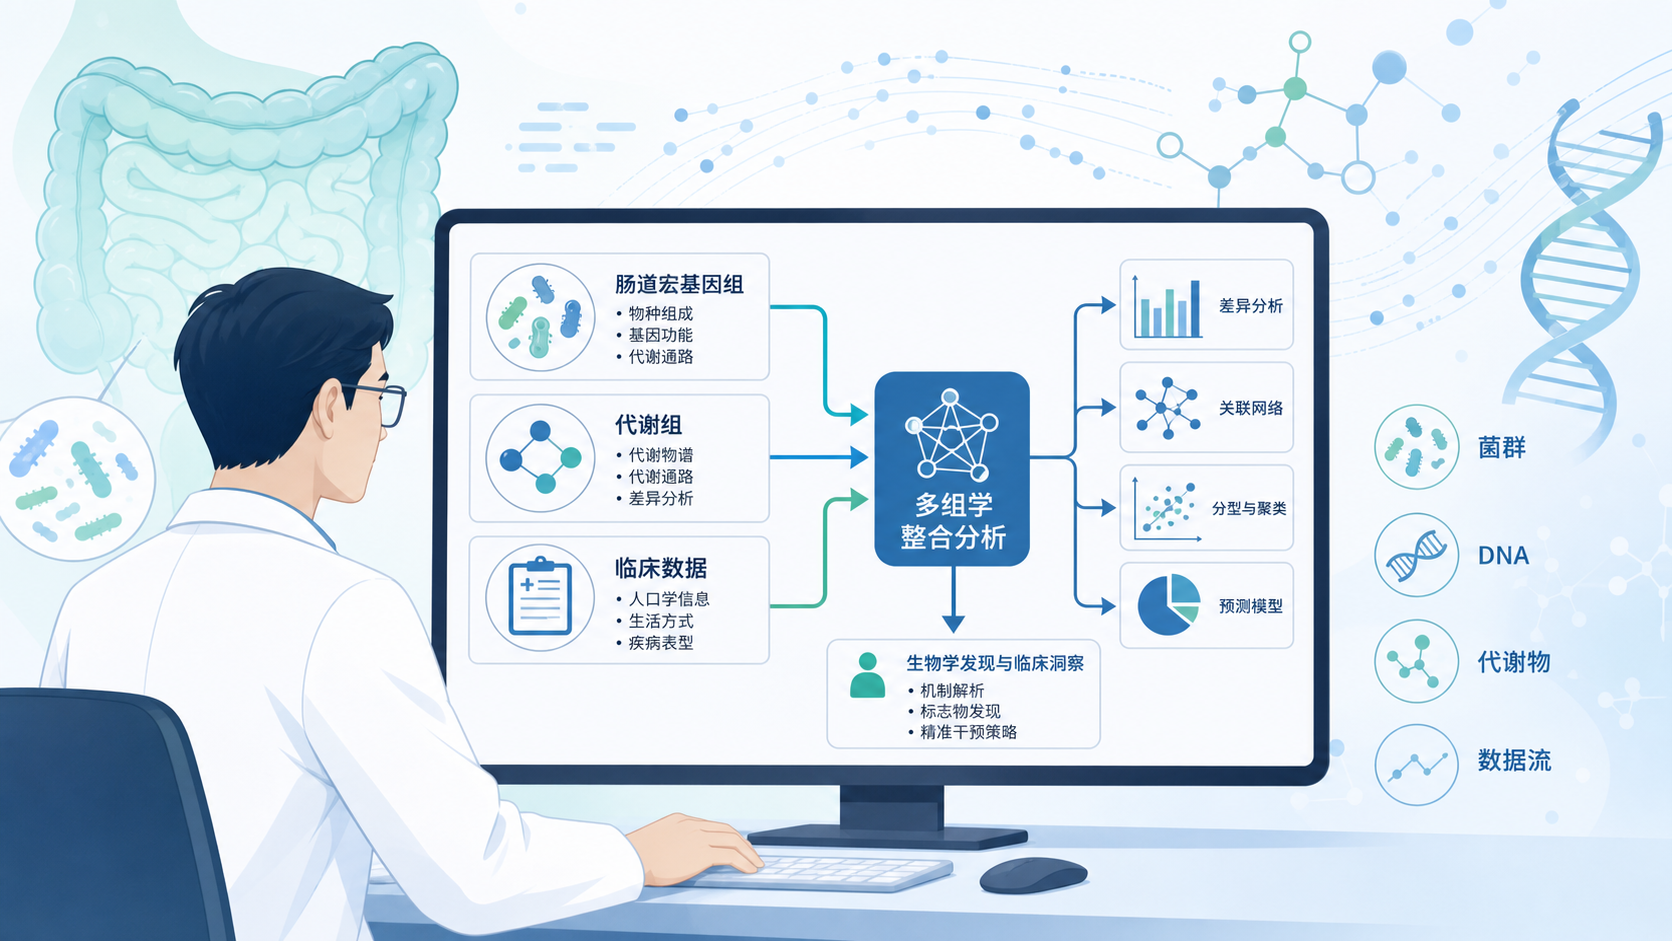
多组学整合的意义就在于,把“菌群变化”放回宿主反应、代谢状态和临床结局中解释。 例如,微生物代谢产物可能影响免疫细胞浸润,转录组可反映宿主炎症通路活化,临床结局则提供最终验证。只有把这些层面串联起来,才能形成可转化的精准医疗模型。
2. 多组学整合如何提升肠道宏基因组的临床解释力
2.1 宏基因组联合代谢组,锁定功能终点
宏基因组擅长回答“有哪些微生物和功能基因”,代谢组则回答“这些功能最终产生了什么分子”。二者结合后,研究者可以更清楚地识别菌群变化与宿主表型之间的中间环节。
常见可整合的代谢层面包括:
- 胆汁酸谱。
- 短链脂肪酸。
- 色氨酸代谢物。
- 氨基酸及脂质代谢产物。
如果某些菌群丰度变化与特定代谢物同步改变,并进一步关联炎症评分、疗效或毒性分级,这类证据链的可信度会显著提高。 这比单纯报告差异菌更接近临床可用标志物。
2.2 联合转录组,连接微生物与宿主反应
宏基因组告诉我们微生物“有什么潜力”,转录组则告诉我们宿主“正在发生什么反应”。在肿瘤、IBD和感染相关研究中,这种整合尤其重要。
例如,若研究发现某些肠道宏基因组特征与干扰素信号、T细胞活化、屏障功能相关基因表达同时变化,就可以进一步推断微生物可能通过调节免疫微环境影响疾病进程。这类分析能够把相关性升级为更有机制意义的假说。
2.3 联合临床表型,构建可分层模型
精准医疗的最终目标不是“发现差异”,而是“指导决策”。因此,宏基因组数据必须和临床终点结合。常见终点包括:
- 疗效反应。
- 无进展生存期。
- 总生存期。
- 免疫相关不良反应。
- 复发风险。
- 术后并发症。
在此基础上,可进一步建立风险评分或分层模型。当模型同时纳入宏基因组、代谢组和临床变量时,通常比单一临床指标具有更好的预测性能。 但前提是样本量、批次控制和外部验证都要过关。
3. 研究设计中最常见的三类方法学问题
3.1 样本采集和批次效应
肠道宏基因组研究对前处理高度敏感。饮食、抗生素、泻药、采样时间、保存条件和测序平台,都可能显著改变结果。若这些变量没有记录或校正,后续分析很容易偏差。
建议在研究开始前固定:
- 纳入标准和排除标准。
- 采样时间窗。
- 饮食和用药信息。
- 样本保存和运输流程。
- 测序深度与质控阈值。
没有标准化流程,任何再高级的多组学整合都可能建立在不稳定数据上。
3.2 统计整合不能替代生物学解释
多组学整合常用相关性网络、机器学习、稀疏回归和多视角降维方法。但方法本身并不会自动产生机制结论。若只追求模型AUC,而忽视变量共线性、过拟合和外部验证,结果往往难以复现。
更稳妥的路径是:
- 先做单组学差异分析。
- 再做跨组学关联分析。
- 最后建立预测模型。
- 用独立队列验证。
先证据,后模型,最后转化,是更符合临床研究逻辑的顺序。
3.3 结果表达要兼顾统计学和临床意义
宏基因组研究常见的问题,是统计显著但临床价值不清。比如某菌丰度变化很小,但P值显著,不一定就值得进入临床应用。研究者应同时报告效应量、置信区间、分层后表现和模型增益。
对于临床读者,更有价值的信息是:
- 能否提高预测准确度。
- 能否帮助疗效分层。
- 能否解释耐药或毒性。
- 能否转化为检测面板。
只有把统计学结果翻译成临床语言,肠道宏基因组才真正具备应用价值。
4. 肠道宏基因组在精准医疗中的落地方向
4.1 疾病分层与疗效预测
在肿瘤免疫治疗、炎症性肠病和代谢相关疾病中,肠道宏基因组已被广泛用于探索患者分层。研究者可以基于菌群结构、功能通路和代谢特征,识别可能的应答者与非应答者。
这类分层模型的核心,不是找到“最有名的菌”,而是建立稳定、可重复、可验证的组合特征。 组合特征通常比单个菌更稳健,也更接近临床检测需求。
4.2 伴随诊断与干预靶点
如果某些宏基因组特征与药物反应强相关,就可能发展为伴随诊断指标。进一步来说,若这些特征背后对应可干预的代谢通路,甚至可能转化为治疗靶点。
常见干预方向包括:
- 饮食调控。
- 益生菌或合生元。
- 粪菌移植。
- 靶向代谢通路调节。
- 联合药物优化。
但需要强调,从关联到干预,中间必须经过严格的机制验证和前瞻性研究。 不能因为观察到相关性,就直接推导可治疗性。
4.3 真实世界研究与前瞻性队列
精准医疗真正进入临床,离不开真实世界数据和前瞻性验证。横断面研究适合发现线索,队列研究适合验证预测价值,干预研究则用于确认临床收益。
因此,未来更有价值的研究模式是:
- 多中心入组。
- 标准化采样。
- 联合多组学检测。
- 预设临床终点。
- 独立队列验证。
只有走完这一步,肠道宏基因组才能从“研究工具”变成“决策工具”。
5. 面向科研与临床转化,如何提高研究效率
5.1 选择可复用的分析框架
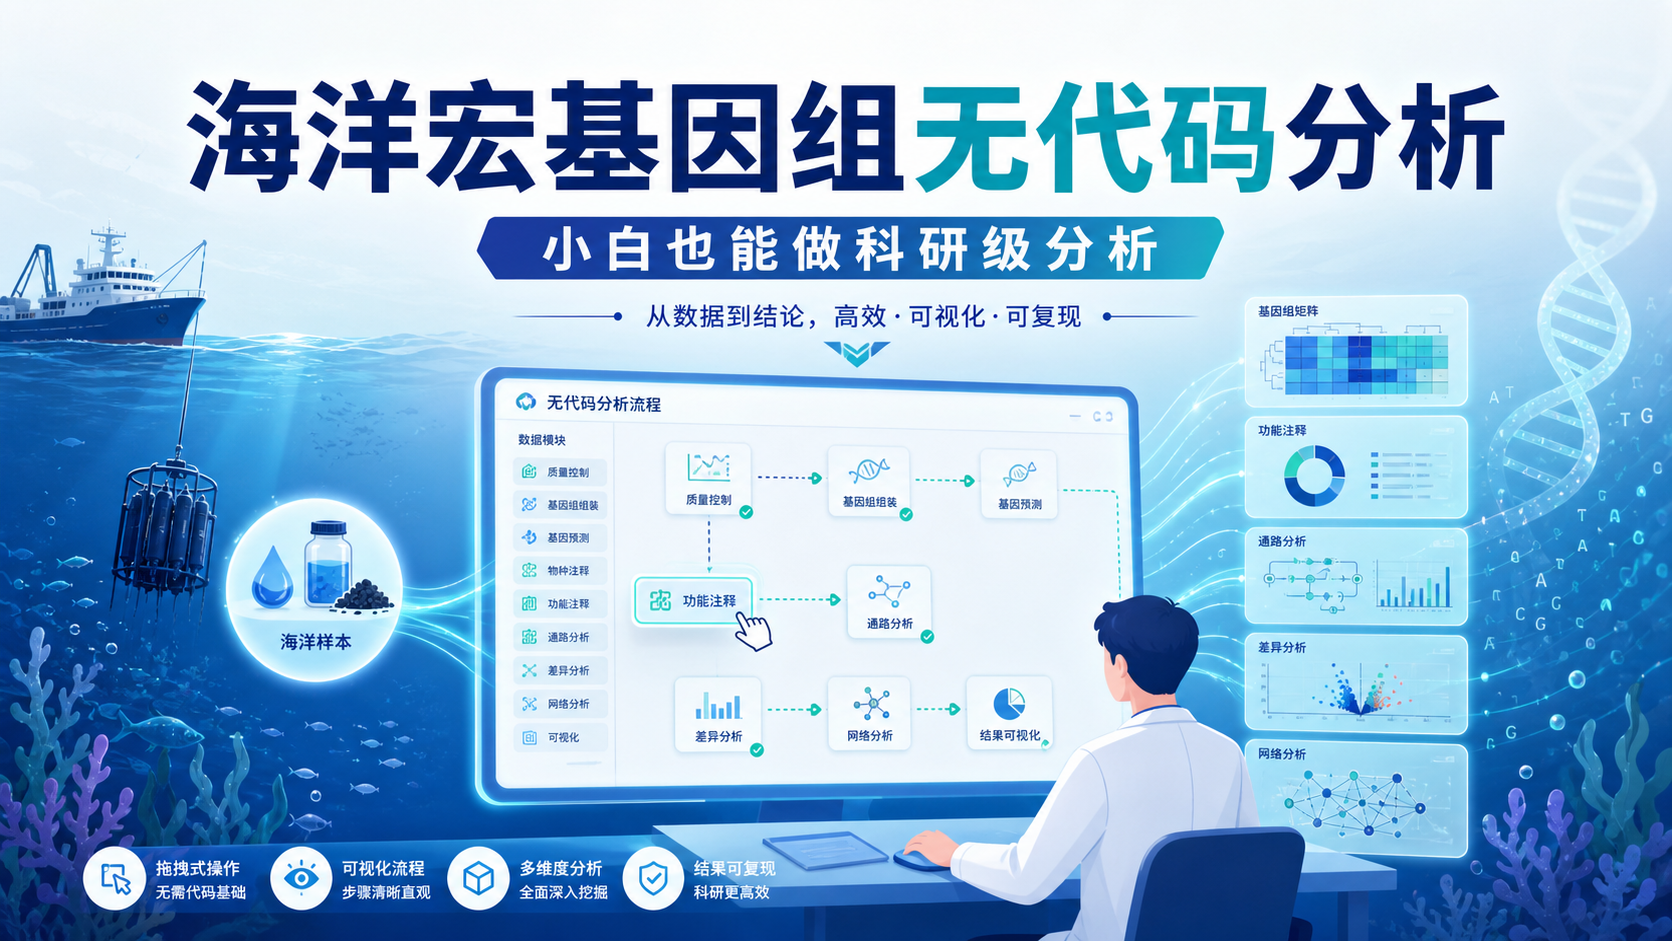
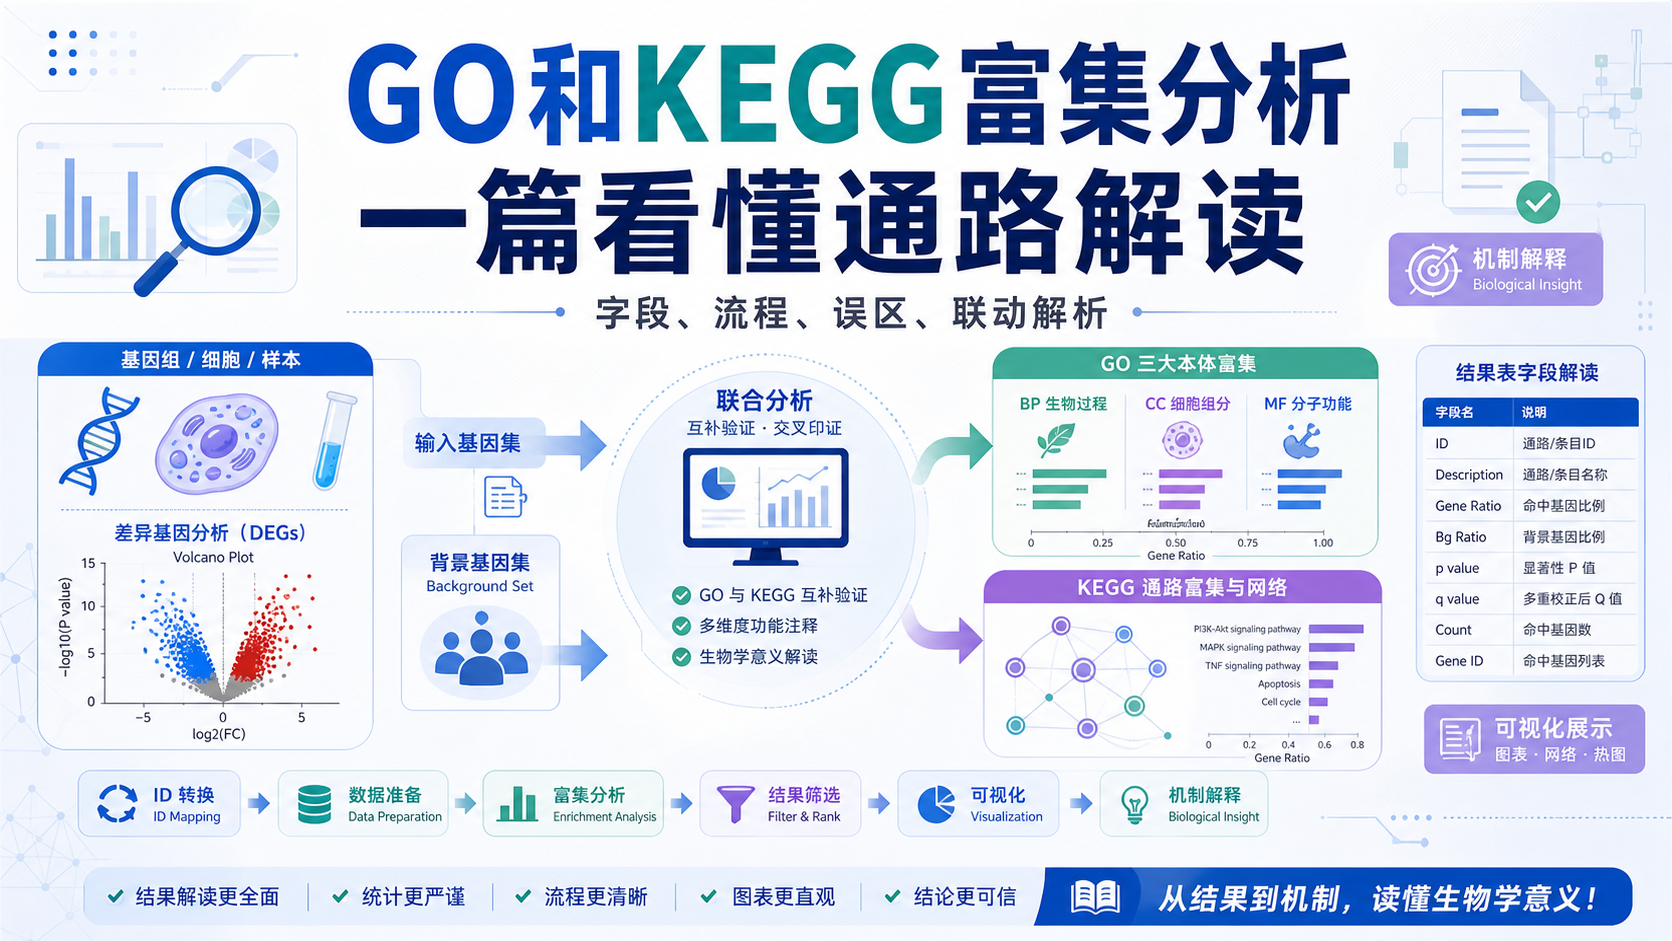
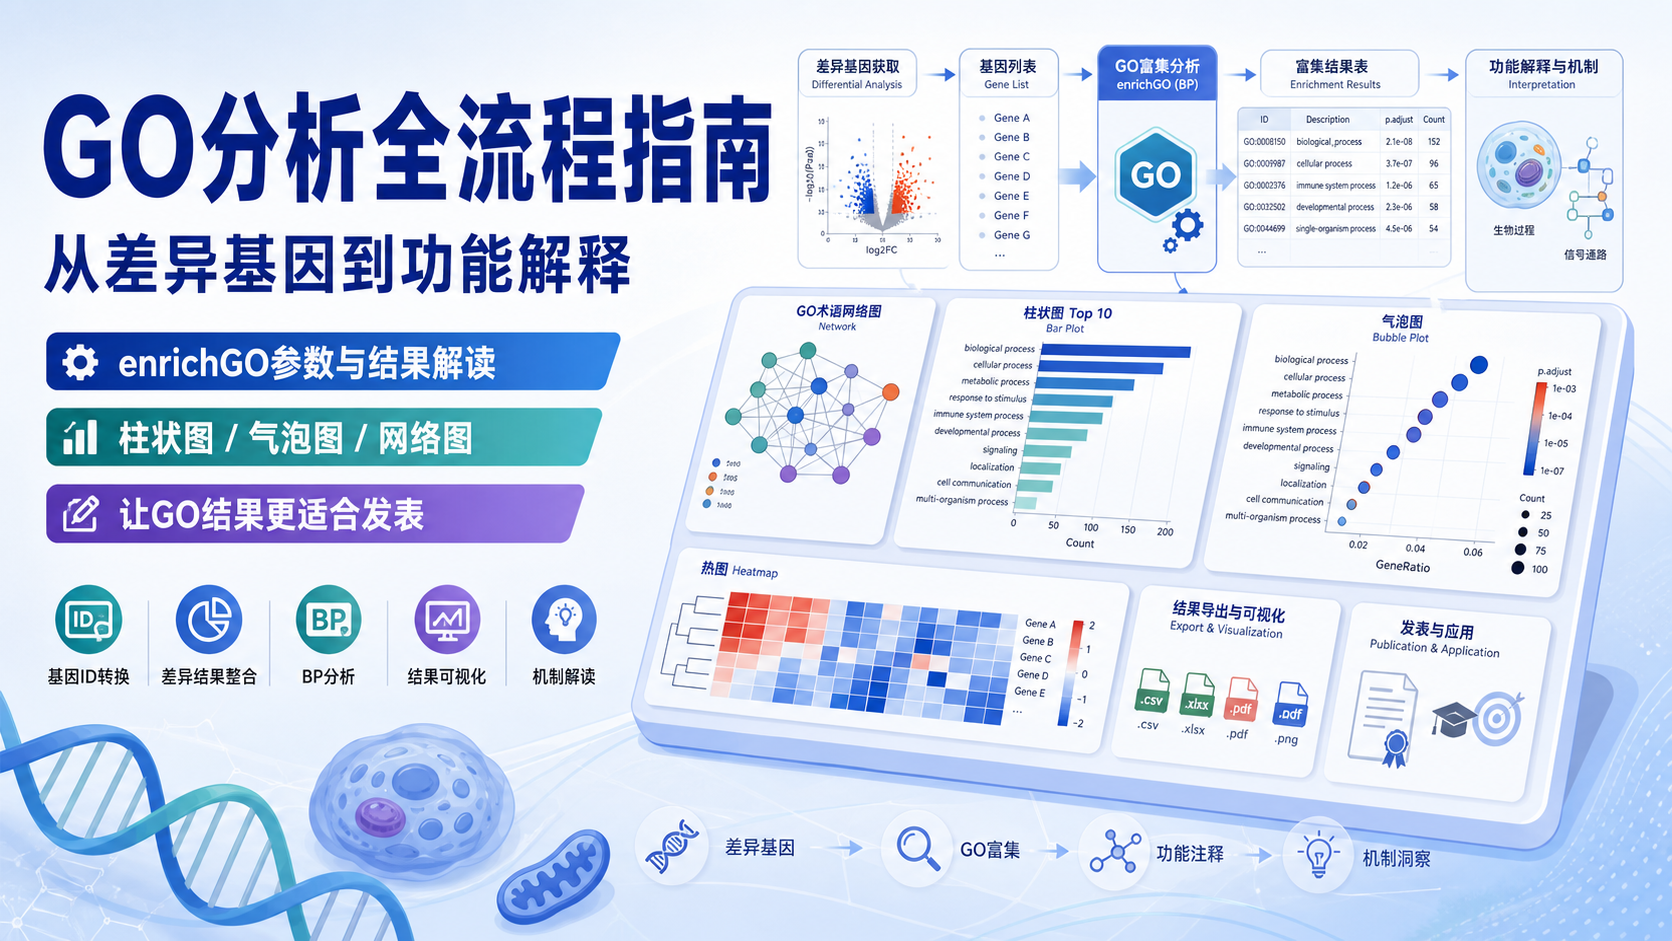
对于医学生、医生和科研人员来说,最常见的难点不是“有没有数据”,而是“如何把数据变成结果”。肠道宏基因组项目往往涉及原始数据质控、差异分析、功能注释、通路富集、网络分析和多组学整合,流程长,变量多。
此时,如果能使用标准化的分析框架,就能减少重复劳动。一个好的研究平台,应该帮助研究者更快完成从数据清洗到图表输出的闭环。
5.2 用专业工具减少低效试错
在实际工作中,很多时间被消耗在格式整理、图表重画、结果串联和文献对照上。若能借助成熟工具统一流程,研究者就能把更多精力放在科学问题本身。
像解螺旋 这类面向科研场景的工具,更适合帮助用户完成综述梳理、数据整理、结果可视化和研究表达优化。对于肠道宏基因组多组学项目,它的价值在于把分散的数据和分析步骤组织成更清晰的研究链条。 这对想快速推进课题设计、论文写作和临床转化的人尤其重要。
总结Conclusion
肠道宏基因组正在重塑我们理解疾病的方式。它不再只是菌群组成的描述工具,而是连接宿主免疫、代谢状态和临床结局的关键入口。真正的精准医疗新范式,不是单点发现,而是宏基因组与多组学、临床数据的整合建模。
对科研人员而言,下一步重点是标准化采样、严谨设计和外部验证。对临床研究者而言,重点是把组学结果转化为可解释、可预测、可干预的证据链。若你正在推进相关课题,建议结合解螺旋 提升文献梳理、数据整合和写作效率,让肠道宏基因组研究更快走向可发表、可转化的结果。
- 引言Introduction
- 1. 肠道宏基因组为何成为精准医疗的重要入口
- 2. 多组学整合如何提升肠道宏基因组的临床解释力
- 3. 研究设计中最常见的三类方法学问题
- 4. 肠道宏基因组在精准医疗中的落地方向
- 5. 面向科研与临床转化,如何提高研究效率
- 总结Conclusion