

 22
 分享
引言Introduction
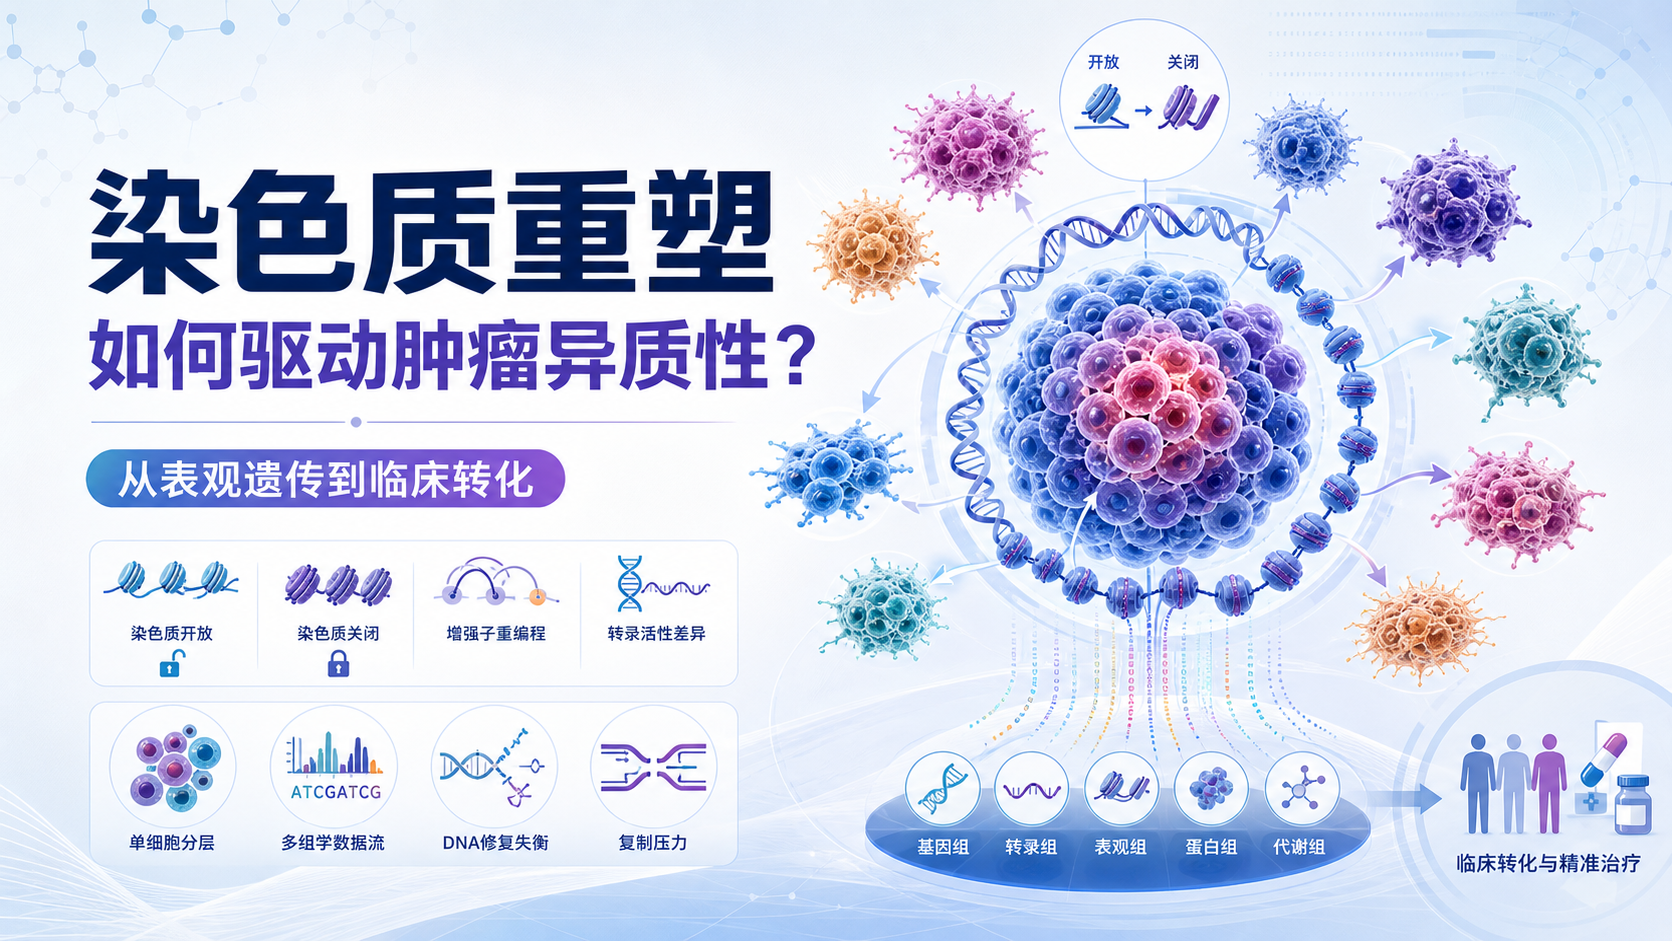
肿瘤为什么会在同一病灶内表现出不同增殖速度、侵袭能力和治疗反应。一个重要原因,是染色质结构重塑改变了基因可及性,放大了肿瘤细胞的表型差异 。理解这一机制,有助于解释异质性、耐药与复发。
1. 肿瘤异质性的核心,不只是基因突变
1.1 异质性为何难以仅靠基因组解释
肿瘤异质性通常包括空间异质性、时间异质性和治疗压力下的克隆选择 。基因突变能解释一部分差异,但不能完全解释同一基因型下的表型漂移。临床上常见的现象是,同一患者的原发灶、转移灶和治疗后残留灶,转录状态并不一致。
这提示我们,决定细胞命运的,不只是DNA序列本身,还有DNA如何被包装、开放和读取。染色质结构重塑正是连接基因组与表型的关键层级。 它会改变转录因子能否结合启动子或增强子,也会影响RNA聚合酶是否能有效启动转录。
1.2 染色质状态如何塑造肿瘤细胞群落
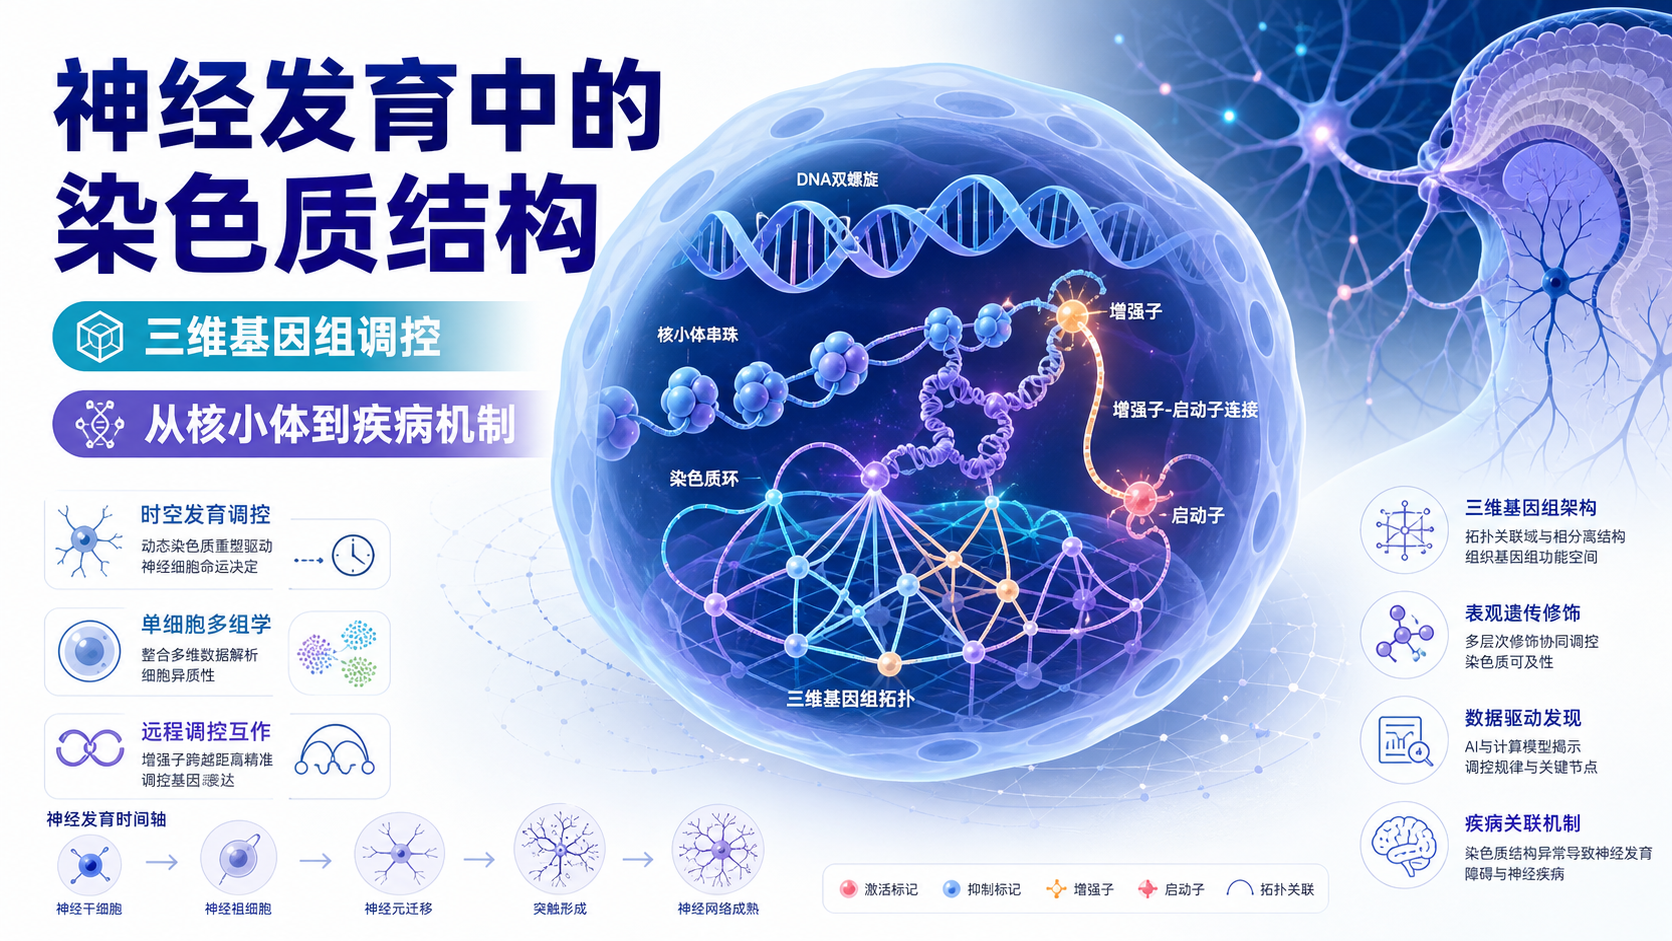
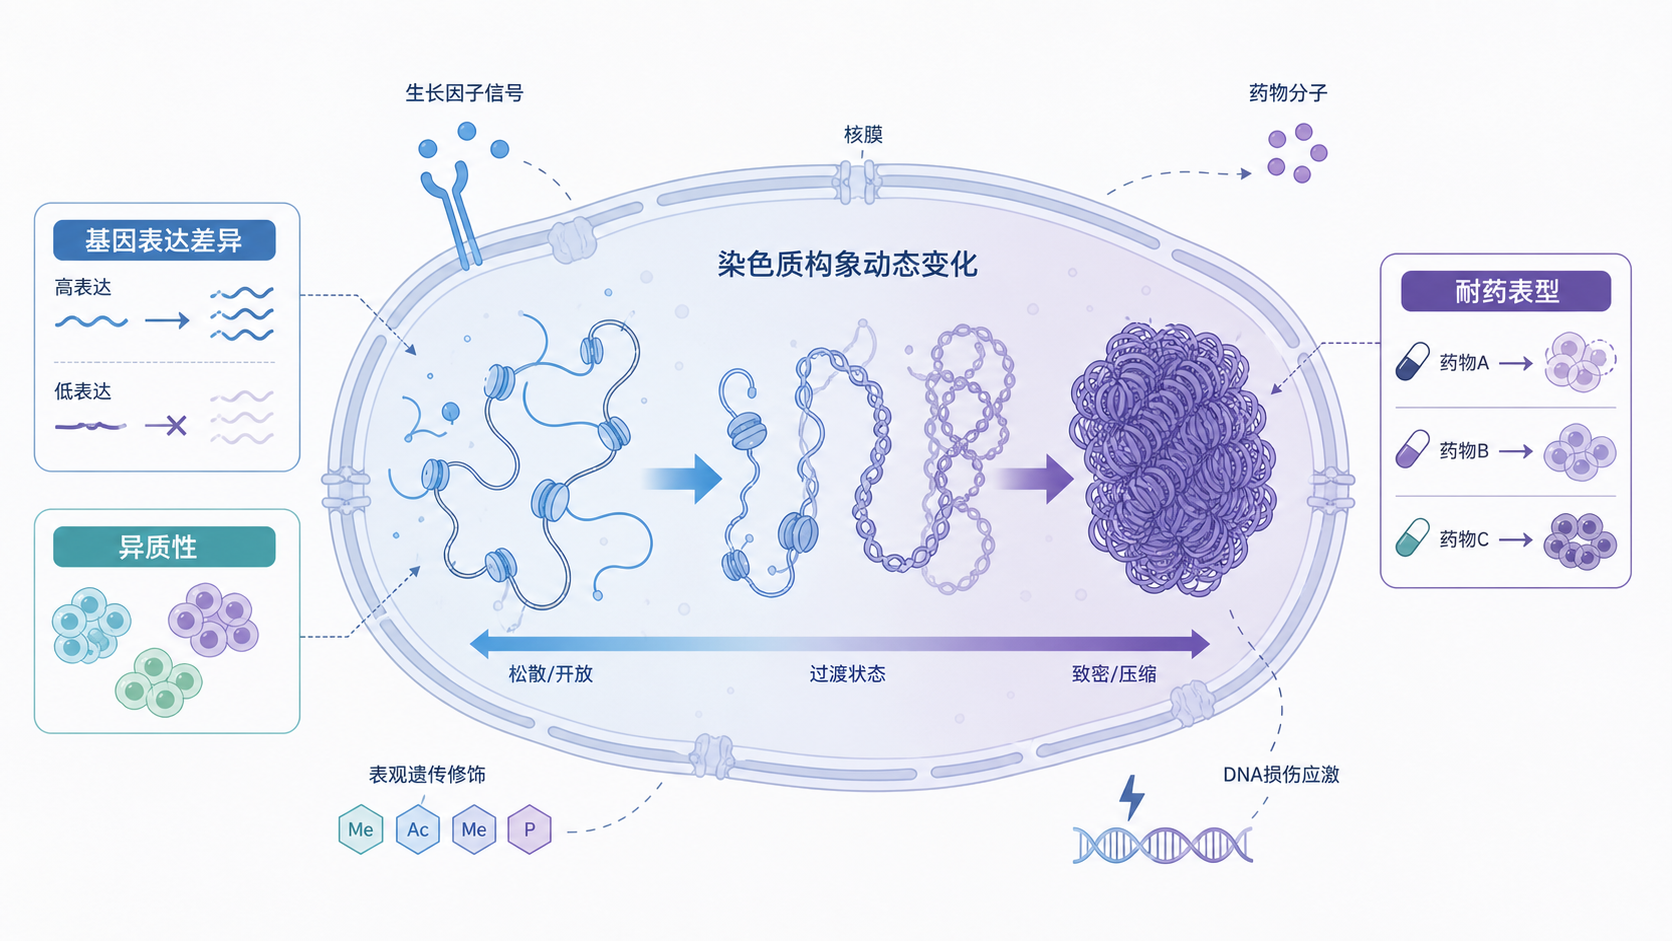
染色质可分为相对开放的常染色质和致密的异染色质。开放状态通常对应高转录活性,致密状态则倾向于沉默基因。肿瘤中,染色质状态不是静态的,而是受到ATP依赖性重塑复合体、组蛋白修饰和DNA甲基化共同调控。
同样的肿瘤细胞群中,染色质开放程度不同,往往就会形成不同的转录程序。 这也是为什么单细胞层面常能观察到干性样、增殖样、EMT样和免疫逃逸样亚群并存。对于科研设计来说,这类现象往往比单一突变更能解释功能异质性。
2. 染色质结构重塑的分子基础
2.1 四类关键调控模块
肿瘤中的染色质重塑,通常由以下四类机制共同驱动。
- ATP依赖性染色质重塑复合体 。包括SWI/SNF、ISWI、CHD和INO80等家族,负责核小体滑动、移位或重排。
- 组蛋白翻译后修饰 。如乙酰化、甲基化、泛素化和磷酸化,决定染色质松紧。
- DNA甲基化与去甲基化 。影响启动子沉默和增强子活化。
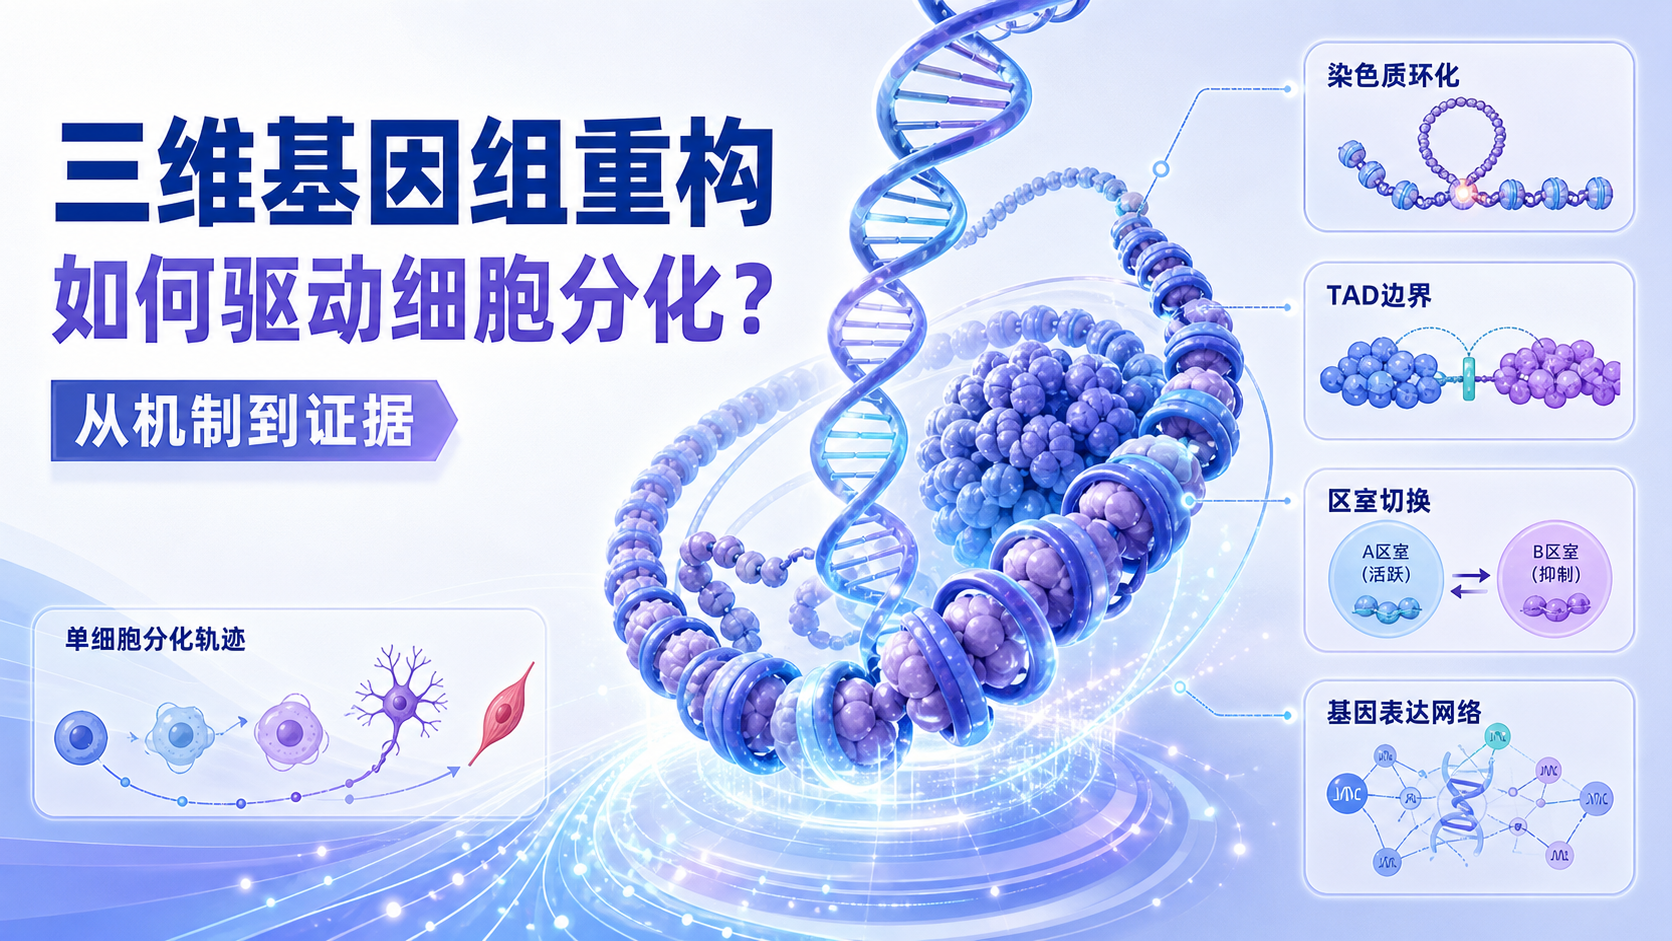
- 三维基因组结构变化 。包括染色质环、拓扑相关结构域和增强子重连。
这些层级并非彼此独立。一个重塑事件,常常会联动转录、复制压力和DNA修复异常。 这也是肿瘤异质性持续扩大的原因之一。
2.2 常见重塑因子改变的生物学后果
在多种肿瘤中,SWI/SNF复合体相关基因突变已被反复报道。其后果不是单一通路失活,而是广泛的转录失衡。研究中常见的表型包括:
- 细胞周期失控
- 干性增强
- 分化受阻
- DNA损伤修复异常
- 侵袭和迁移能力上升
这说明染色质重塑因子更像“上游调度器”,而不是普通的下游效应分子。 一旦该层级发生异常,肿瘤往往会同时获得多种适应性优势。
3. 染色质重塑如何驱动肿瘤异质性
3.1 通过基因可及性制造不同转录状态
染色质开放程度决定了调控元件能否被读取。某些细胞中,肿瘤抑制相关区域可能保持关闭,而增殖和应激应答相关区域保持开放。这样,哪怕细胞来自同一克隆,也会表现出不同的表达谱。
这类可塑性是肿瘤异质性的分子基础之一。 尤其在治疗压力下,原本处于低频状态的适应性亚群可以被快速选择出来,形成耐药残留群体。
3.2 通过增强子重编程放大表型差异
增强子是细胞类型特异性转录的重要控制元件。肿瘤中常出现增强子劫持或超级增强子重编程,使原本不活跃的致癌程序被持续激活。这个过程会明显改变细胞命运,并促进亚群分化。
常见结果包括:
- 干性维持程序增强
- EMT相关基因上调
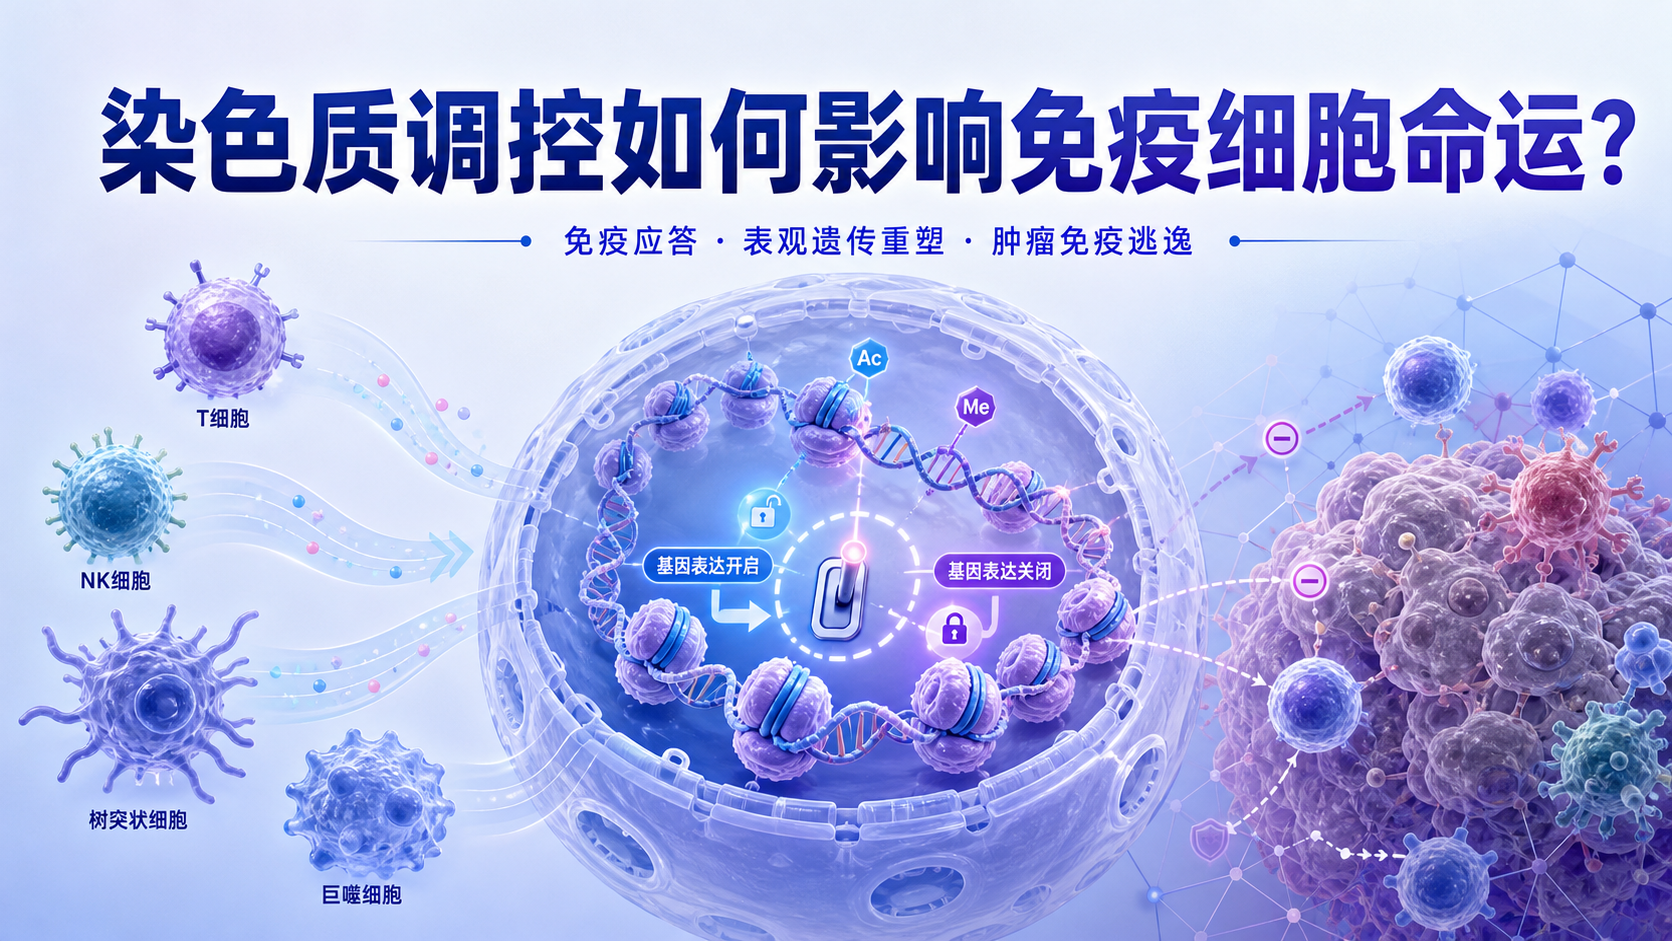
- 免疫逃逸相关分子升高
- 药物代谢和外排能力改变
增强子重编程的危险之处在于,它能在不改变DNA序列的前提下,长期维持异常表达。 这也是表观遗传层面“可逆但难以自行恢复”的原因。
3.3 通过复制压力和DNA修复失衡增加可变性
染色质异常不仅改变转录,还会影响复制叉稳定性和DNA损伤修复。复制压力上升后,细胞更容易积累结构变异和表观遗传漂移。这样一来,肿瘤内部的分子状态会进一步分叉。
临床上,这种机制与肿瘤进化高度相关。异质性并不是静止存在,而是在持续复制、修复和筛选中被放大。 这也是晚期肿瘤更难控制的原因之一。
4. 表观遗传视角下的研究证据与方法学价值
4.1 多组学研究提示“蛋白质层面的通路差异”
从泛癌研究经验看,单靠转录组并不能完整反映染色质驱动的变化。蛋白组学、磷酸化蛋白组学和单细胞数据更容易捕捉到功能层面的异质性。例如,在多个癌种中,细胞周期、复制相关通路和剪接相关通路常在蛋白水平上更显著富集。
这类结果提示,染色质重塑的下游效应往往体现为通路级别的重编程,而不是单基因波动。 因此,研究肿瘤异质性时,多组学整合比单一检测更可靠。
4.2 单细胞技术揭示亚群之间的表观遗传分层
单细胞RNA测序、单细胞ATAC测序和空间转录组学,正在让我们看到更细的肿瘤结构。它们可以识别:
- 开放染色质更强的干性亚群
- 处于应激状态的耐药亚群
- 免疫互作活跃的边缘亚群
- 代谢重编程明显的核心亚群
真正有价值的地方在于,单细胞技术不只是描述差异,而是帮助建立“亚群演化路径”。 这对于寻找耐药起点和转移起点非常关键。
4.3 研究设计中如何验证“重塑驱动”
如果要从机制上证明染色质重塑驱动肿瘤异质性,通常需要至少两个层面的证据。
可参考的验证路径包括:
- 通过ATAC-seq或CUT&Tag证明染色质开放性变化。
- 通过ChIP-seq验证关键组蛋白修饰或转录因子占位。
- 通过敲低或过表达重塑因子观察表型变化。
- 通过救援实验确认下游通路是否恢复。
- 结合类器官或动物模型验证异质性相关表型。
只有把“染色质变化”和“功能表型”连起来,机制链条才完整。
5. 临床转化中的意义
5.1 解释耐药和复发
很多患者在初始治疗时有效,但数月后复发。一个合理解释是,治疗并没有消灭所有克隆,而是筛选出了染色质状态更适应压力的细胞。它们可能原本比例很低,但具备更强可塑性。
这意味着,耐药不一定完全来自新突变,也可能来自可逆的表观遗传重编程。 这一点对靶向治疗、免疫治疗和联合治疗策略都很重要。
5.2 为分层治疗提供新靶点
如果肿瘤异质性的一部分由染色质重塑维持,那么干预重塑因子、乙酰化酶、去乙酰化酶、甲基转移酶或阅读蛋白,就可能削弱肿瘤适应性。临床上,表观遗传药物更适合与化疗、靶向治疗或免疫治疗联合使用。
不过需要强调,表观遗传治疗的关键难点不是“能不能抑制”,而是“抑制哪个节点、在哪个亚群、在什么时机抑制”。 这也是未来精准分层的核心。
总结Conclusion
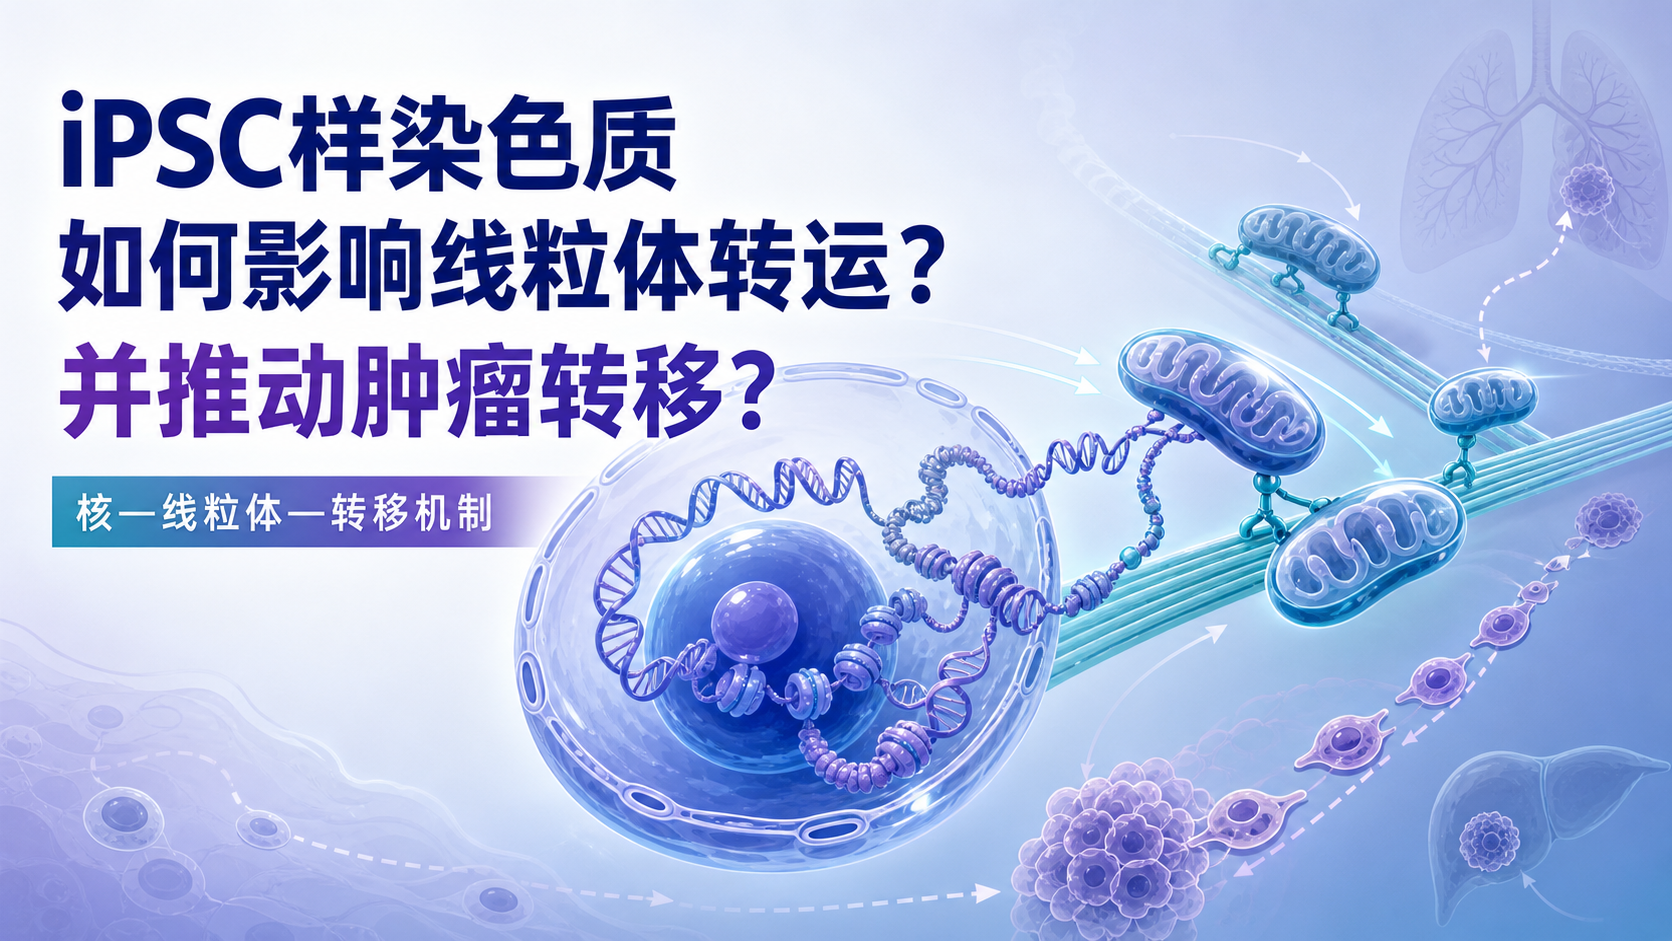
染色质结构重塑不是肿瘤异质性的附属现象,而是其重要驱动力之一。它通过改变基因可及性、增强子活性、三维基因组构象和DNA修复状态,持续制造功能不同的肿瘤细胞亚群。从表观遗传视角理解肿瘤异质性,有助于解释耐药、复发和转移。
对于医学生、医生和科研人员而言,下一步的关键是把表观遗传变化与临床表型建立可验证的因果链。若你正在设计相关课题或整理综述,可以借助解螺旋 获取更系统的文献梳理、机制框架与写作支持,让“肿瘤染色质结构重塑”这一主题更快形成可发表的研究叙事。
- 引言Introduction
- 1. 肿瘤异质性的核心,不只是基因突变
- 2. 染色质结构重塑的分子基础
- 3. 染色质重塑如何驱动肿瘤异质性
- 4. 表观遗传视角下的研究证据与方法学价值
- 5. 临床转化中的意义
- 总结Conclusion