9
 分享
全文概要
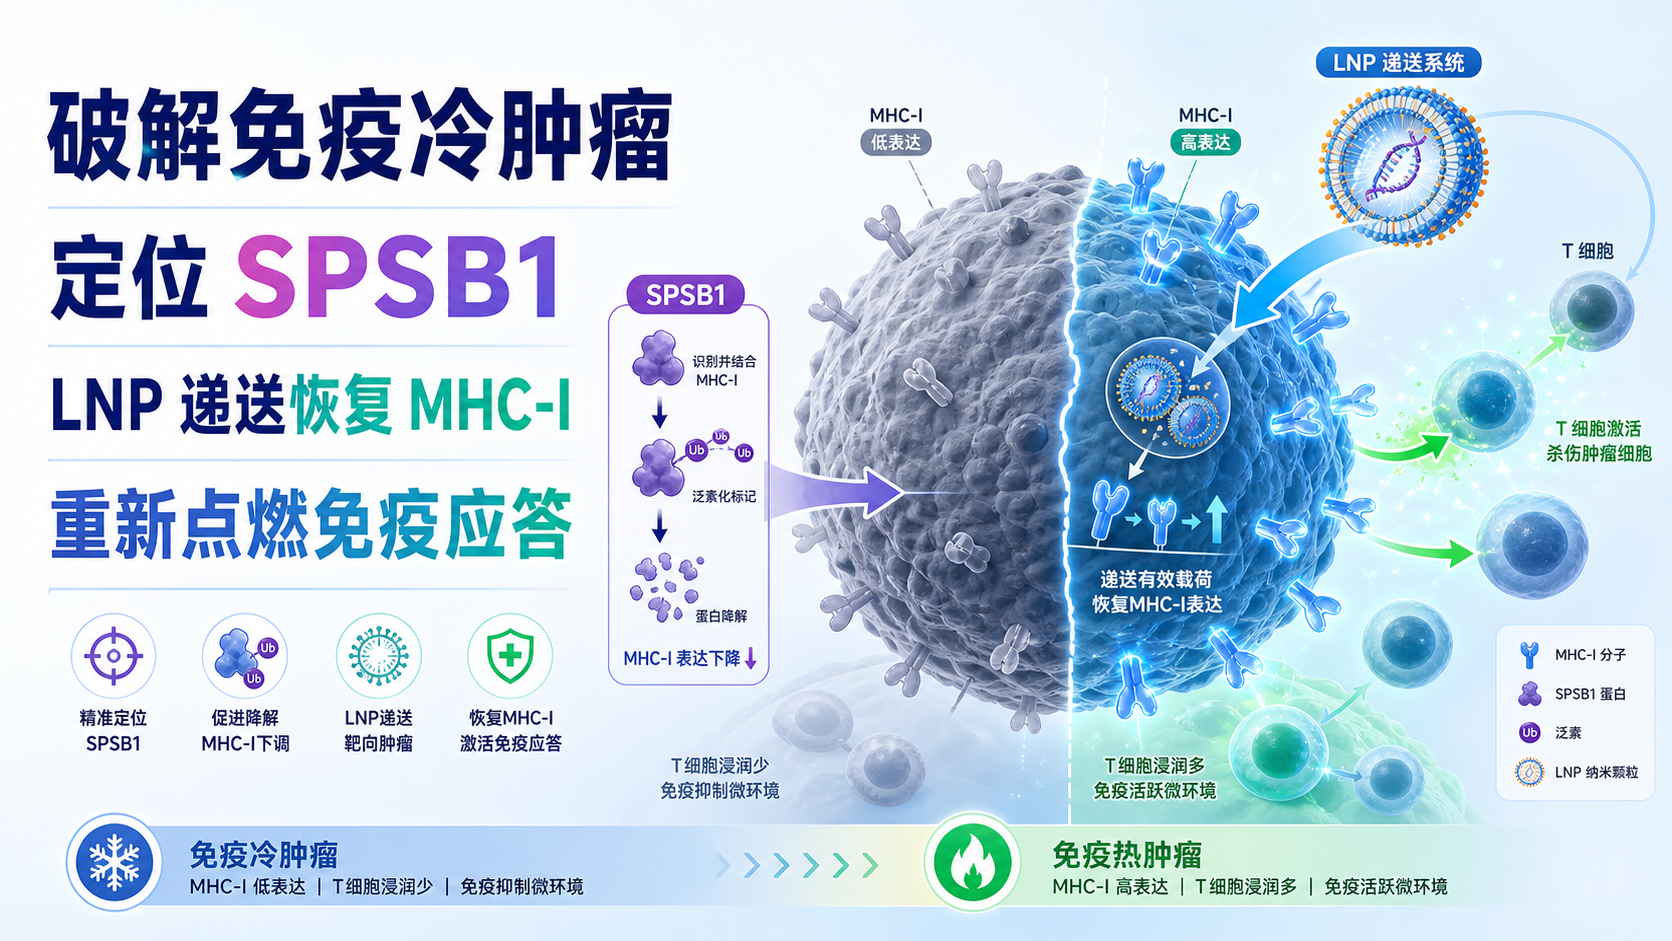
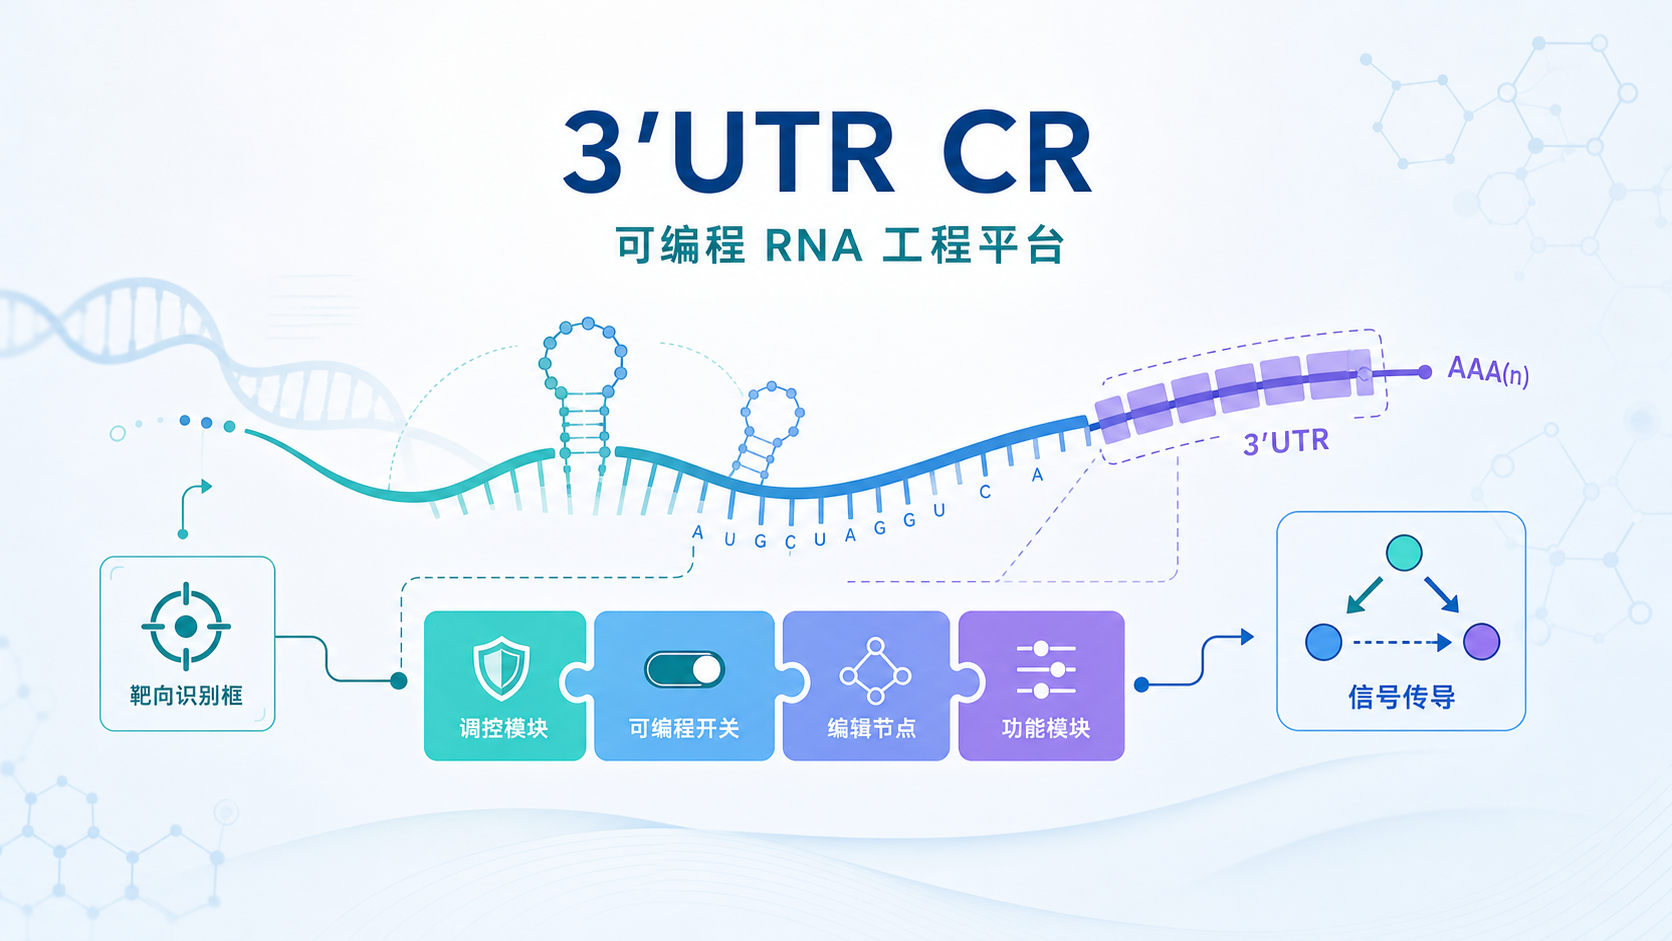
一项发表于《自然》(Nature)的研究提出了一种可编程的 RNA 工程平台——3′UTR CRISPR/dCas13 工程系统(3′UTRCES),通过精确操控 mRNA 可变多聚腺苷酸化(APA),恢复了肿瘤细胞表面的主要组织相容性复合体 I 类分子(MHC-I)表达,从而破解前列腺癌等"免疫冷肿瘤"对免疫检查点治疗的耐药。该研究揭示了由 SPSB1 介导的 MHC-I 降解这一此前未被认识的免疫逃逸机制,并建立了脂质纳米颗粒(LNP)递送 3′UTRCES 的通用平台。
1. 破解"免疫冷肿瘤"的 MHC-I 下调难题
前列腺癌等免疫冷肿瘤常因抗原递呈受损而抵抗免疫检查点治疗(ICT),其中 MHC-I 下调是肿瘤逃避免疫监视的常见机制之一。MHC-I 负责将肿瘤抗原呈递给 CD8+ T 细胞,一旦其表达下降,肿瘤便可在 T 细胞"看不见"的情况下生长。然而长期以来,尚无获批疗法能选择性恢复肿瘤细胞的 MHC-I 表达。这项研究正是针对这一关键缺口,从转录后调控层面寻找解决方案。
2. 定位 SPSB1:驱动 MHC-I 降解的元凶
研究团队发现,肿瘤特异性的 3′UTR 缩短(APA 失调)会导致 E3 连接酶接头蛋白 SPSB1 的表达上调,而 SPSB1 通过泛素化介导 MHC-I 的降解,且这一过程不影响 PD-L1 表达。也就是说,肿瘤通过改变 mRNA 的 3′UTR 结构,巧妙地"关闭"了自身的抗原呈递,从而实现免疫逃逸。研究团队据此开发了 3′UTRCES 平台,利用 CRISPR/dCas13 精准操控 mRNA 的可变多聚腺苷酸化,逆转 SPSB1 的 3′UTR 缩短。
3. LNP 递送恢复 MHC-I,重新点燃免疫应答
通过脂质纳米颗粒递送 3′UTRCES,研究者成功逆转了 SPSB1 的 3′UTR 缩短,恢复了肿瘤细胞 MHC-I 的表达,并在同基因小鼠模型中使肿瘤对免疫检查点治疗重新敏感。这一效果是通过 MHC-I 依赖性的 CD8+ T 细胞浸润增加及抗肿瘤细胞毒活性增强实现的。该研究不仅揭示了 APA 驱动的 MHC-I 抑制作为肿瘤免疫逃逸的新机制,也确立了 LNP-3′UTRCES 作为癌症中转录后 RNA 工程的通用平台,为"免疫冷肿瘤"的免疫治疗联合策略开辟了全新路径。
来源:《自然》(Nature)期刊论文,杜克大学等机构研究团队
声明:本文资讯来源于公开报道及学术期刊,仅作行业信息传播,不构成临床用药建议。转载需注明来源。
- 1. 破解"免疫冷肿瘤"的 MHC-I 下调难题
- 2. 定位 SPSB1:驱动 MHC-I 降解的元凶
- 3. LNP 递送恢复 MHC-I,重新点燃免疫应答