3
 分享
引言Introduction
FASTQ到变异调用,看似只是几个文件格式转换,实际却决定了后续结果能否可信。对医学生、医生和科研人员来说,最常见的痛点是流程长、参数多、质控点分散,稍有疏忽就会影响VCF结果。掌握一条清晰、可复用的FASTQ变异流程,能显著提高分析效率和结果稳定性。 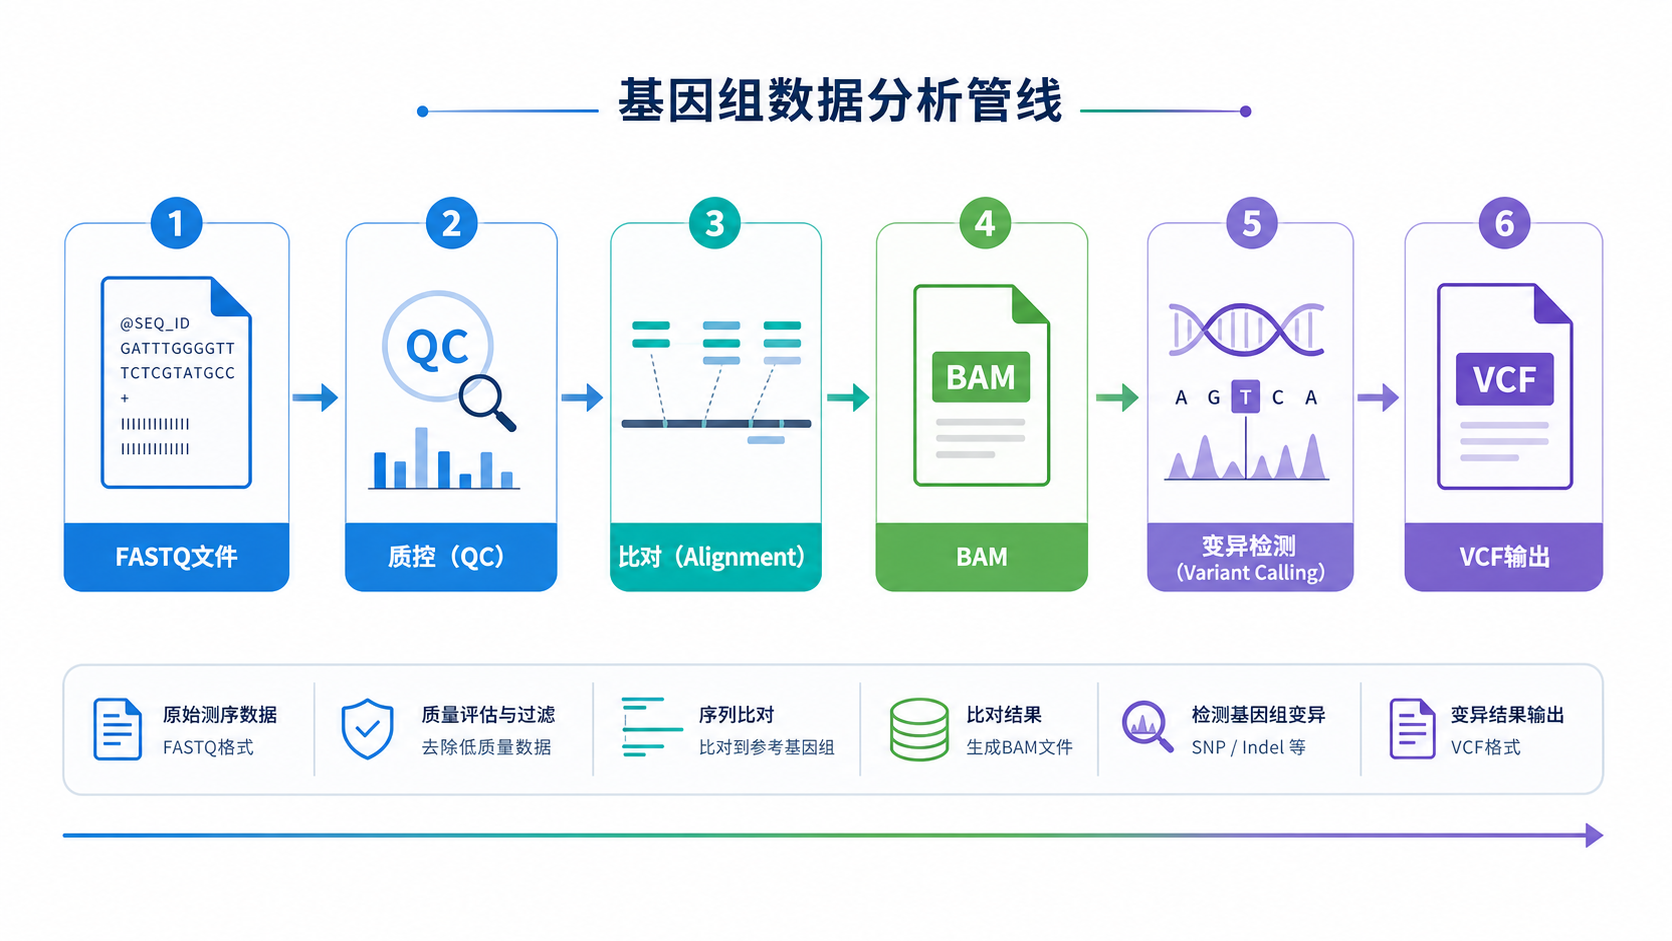
1. FASTQ变异流程的核心逻辑
1.1 从原始数据到可分析数据
FASTQ是二代测序最常见的起点文件。它记录了每条read的序列和质量值。标准FASTQ通常每条read包含4行信息:序列标识、碱基序列、分隔符和质量值。质量值决定了后续比对和变异检测的可靠性。
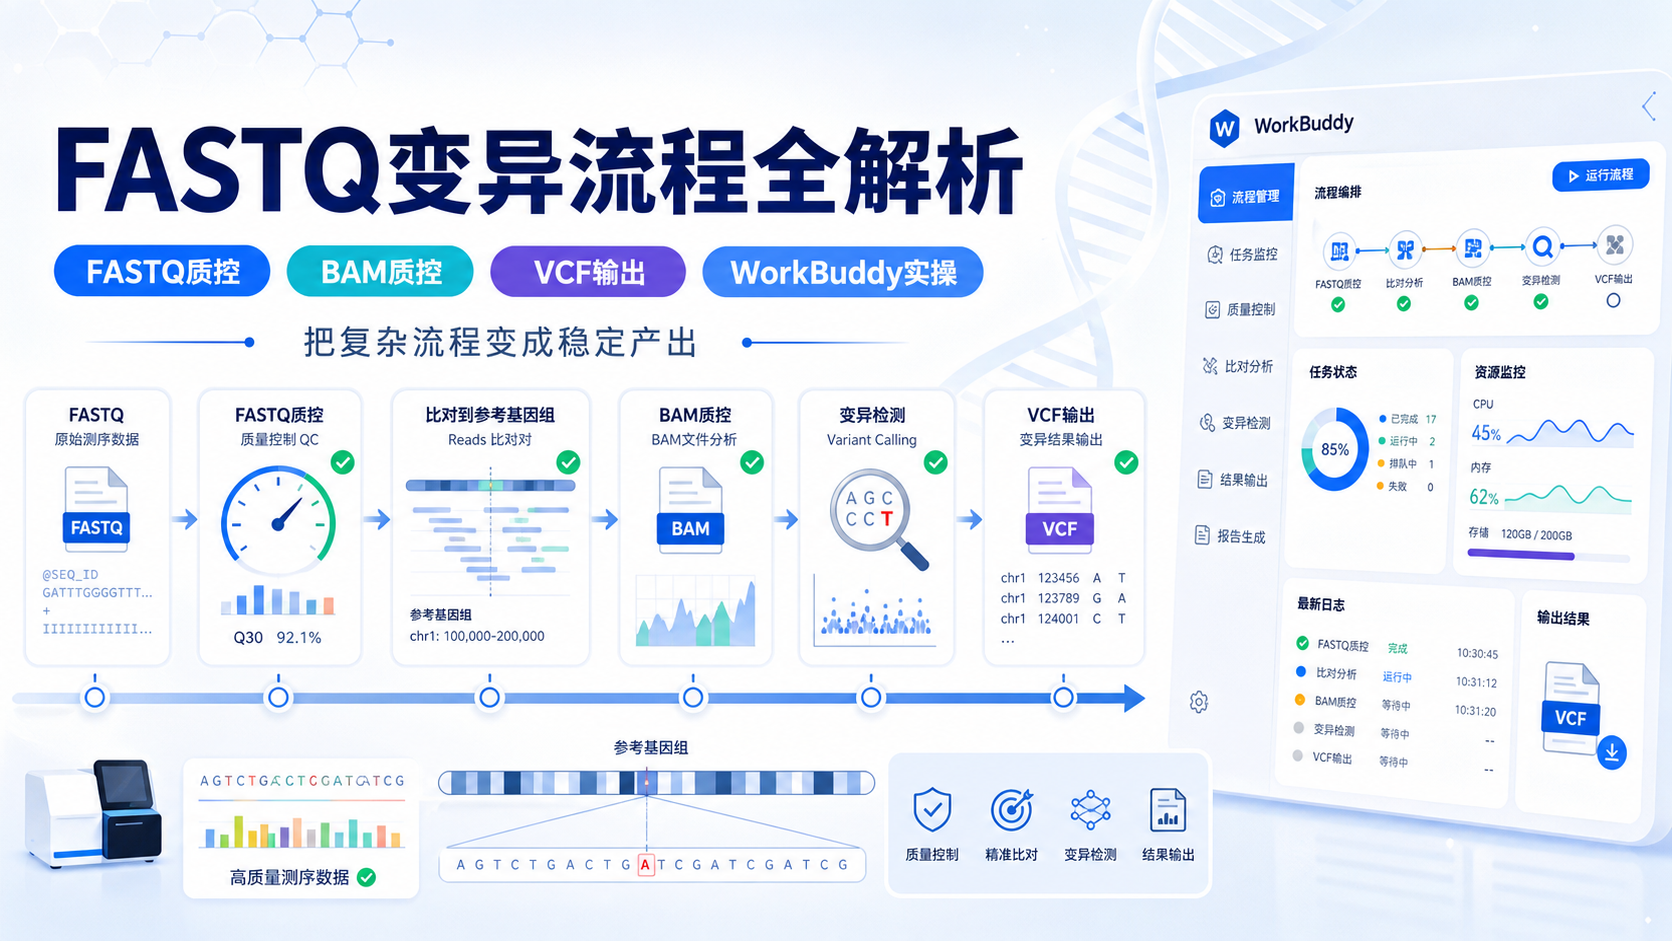
在变异分析里,原始数据不会直接进入calling。通常要先完成以下步骤:
- 原始测序数据转换为FASTQ。
- 对FASTQ进行质控和过滤。
- 将clean data比对到参考基因组。
- 生成BAM文件并进行BAM质控。
- 调用SNV、Indel等变异。
- 输出VCF并做结果过滤。
这条链路的关键,不是“跑通”,而是“每一步都可解释”。任何一个环节的质量问题,都会放大到最终VCF。
1.2 WorkBuddy在流程中的价值
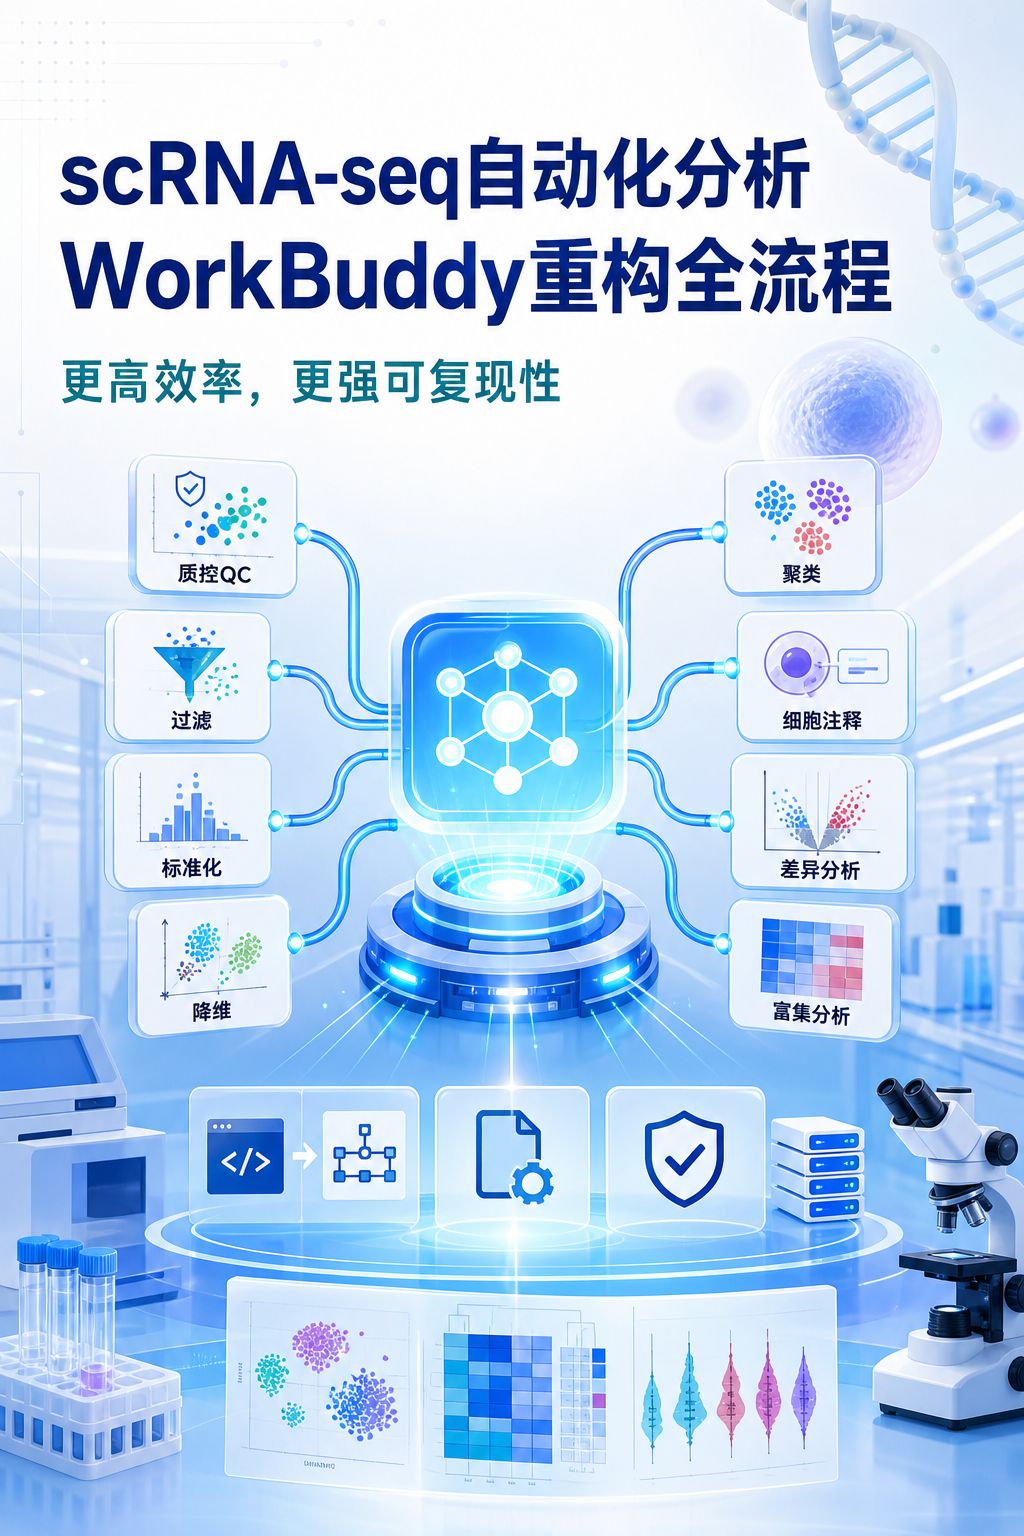
对于临床科研和课题组来说,真正的难点往往不是理论,而是执行。FASTQ文件数量大,样本类型多,质控阈值也不完全一致。WorkBuddy的价值,在于把分散的步骤组织成可管理的流程,减少人工切换和遗漏。
更重要的是,它适合把分析动作标准化。比如同一批样本的FASTQ质控、比对和变异调用,可以按照统一规则推进。这对多样本项目、回顾性队列和临床验证尤其重要。
2. FASTQ质控:决定后续结果下限
2.1 先看哪些指标
FASTQ质控是第一道门槛。常见关注点包括Q20、Q30、GC含量、序列重复水平、接头污染和read长度分布。一般来说,Q30越高,数据准确性越好。Q30可理解为单碱基准确率达到99.9%。这不是“越高越好”那么简单,而是决定数据是否适合进入后续分析。
常见质控工具包括FastQC、fastp、Trimmomatic等。实际分析中,通常先看报告,再决定是否剪切低质量末端、去接头或过滤短片段。对于已经由测序公司处理好的clean data,也不能完全省略检查,因为不同项目的标准并不一致。
2.2 常见问题和处理原则
FASTQ质控最常见的问题有三类:
- 接头残留,影响比对率。
- 低质量碱基集中在read末端。
- 重复率偏高,提示文库复杂度不足或PCR偏倚。
这些问题并不都意味着样本失败。比如肿瘤样本、低起始量样本、FFPE样本,本身就可能出现更高重复率和更复杂的噪声。关键是结合样本来源判断,而不是机械套用统一阈值。
如果是肿瘤研究,FFPE样本还要特别注意片段化和损伤。对于血浆cfDNA,片段长度短,测序和比对策略也要相应调整。质控不是形式步骤,而是后续策略选择的依据。
3. 比对与BAM质控:把reads放回参考基因组
3.1 比对的目的是什么
FASTQ本质上是测序读段。要进行变异检测,必须先把reads放回参考基因组。常用比对软件包括BWA、Bowtie2、HISAT2等,其中BWA在DNA测序分析中最常见。比对后生成BAM文件,用于保存read与参考基因组的坐标关系、比对质量、CIGAR信息和flag信息。
BAM不是简单的中间文件,它承载了后续变异检测的基础证据。 比对是否准确,直接影响变异是否被正确识别。
3.2 BAM质控重点看什么
BAM质控通常关注以下指标:
- mapping rate,比对到参考基因组的比例。
- coverage,覆盖度。
- depth,测序深度。
- mapQ,比对质量值。
- duplication,重复率。
- 片段分布和插入片段长度。
在外显子组测序中,覆盖度和深度尤其重要。覆盖度反映目标区域被reads覆盖的范围,深度反映某个位点被重复测到的次数。同样是30X,不同项目的有效覆盖和均一性可能差别很大。
对临床样本而言,某些区域的低覆盖会导致假阴性。对科研样本而言,覆盖不足会降低突变频率估计的稳定性。因此,BAM质控的意义不是“看图”,而是判断数据能否支持可靠的calling。
4. 变异检测与VCF输出:从BAM到可解释结果
4.1 变异检测的基本思路
变异检测,也就是variant calling,是把BAM中的碱基差异识别出来。常见工具包括GATK、VarScan、FreeBayes、Strelka等。不同软件在灵敏度和特异性上有差异。GATK通常更严格,假阳性较少,但可能漏掉部分低频真实突变。 一些工具更敏感,但假阳性会更多。
这里要区分两类最常见的变异场景:
- germline变异,表示个体固有的胚系差异。
- somatic变异,表示肿瘤组织相对于正常样本或参考基因组出现的体细胞改变。
如果是肿瘤配对分析,normal样本非常关键。它能帮助区分胚系和体细胞变异。没有合适对照时,结果解释必须更谨慎。
4.2 VCF文件的作用
变异检测后,结果通常存储为VCF文件。VCF是当前国际通用的变异存储格式,常用于记录染色体位置、参考等位基因、变异等位基因、质量值和注释信息。VCF不仅是“结果表”,也是后续注释、筛选、临床解读的基础。
VCF质控同样不能忽视。常见的过滤维度包括:
- 变异质量值。
- 深度支持。
- 等位基因频率。
- 链偏倚。
- 位点位置是否落在低复杂度区域。
- 是否存在PCR重复或clustered events。
只有通过合理过滤,VCF才具备下游解释价值。 否则,文件看起来很多,真正可用的信息很少。
5. WorkBuddy实操思路:把流程变成可管理任务
5.1 适合怎样的场景
WorkBuddy更适合需要规范化执行的场景,例如:
- 多样本WES项目。
- 肿瘤配对与tumor-only分析。
- 临床科研队列。
- 需要反复跑同类流程的实验室。
它的优势在于帮助用户把“文件、步骤、参数、输出”统一管理。对非纯计算背景的研究人员来说,这种方式能减少重复操作。尤其是在FASTQ到变异这类长链路流程中,统一管理比单次跑得快更重要。
5.2 实操时建议重点检查的节点
如果使用WorkBuddy组织FASTQ变异流程,建议重点盯住以下节点:
- 输入文件是否完整,FASTQ命名是否规范。
- 质控后是否存在明显接头污染或低质量末端。
- 比对后mapping rate是否合理。
- BAM是否出现异常重复率或局部低覆盖。
- 变异调用参数是否与样本类型匹配。
- VCF过滤规则是否和研究目的一致。
这些节点不需要每一步都手动干预,但需要有明确的检查表。标准化检查清单,是提高结果可信度的关键。
6. 结语:把复杂流程变成稳定产出
FASTQ到变异流程并不短,但逻辑清晰。先质控,再比对,再调用,再过滤。每一步都有明确的质量标准。对于医学生、医生和科研人员而言,真正需要的不是记住所有软件,而是理解每一步的目的和风险点。只有流程标准化,结果才更接近真实生物学信号。
如果你希望把这条流程做得更稳、更省时,可以借助解螺旋的相关工具与课程体系,把FASTQ质控、比对、变异检测和结果整理串联起来。用解螺旋规范化你的WorkBuddy分析流程,能帮助你减少重复劳动,提升分析效率,并让每一个VCF结果更有把握。
- 引言Introduction
- 1. FASTQ变异流程的核心逻辑
- 2. FASTQ质控:决定后续结果下限
- 3. 比对与BAM质控:把reads放回参考基因组
- 4. 变异检测与VCF输出:从BAM到可解释结果
- 5. WorkBuddy实操思路:把流程变成可管理任务
- 6. 结语:把复杂流程变成稳定产出