2
 分享
引言Introduction
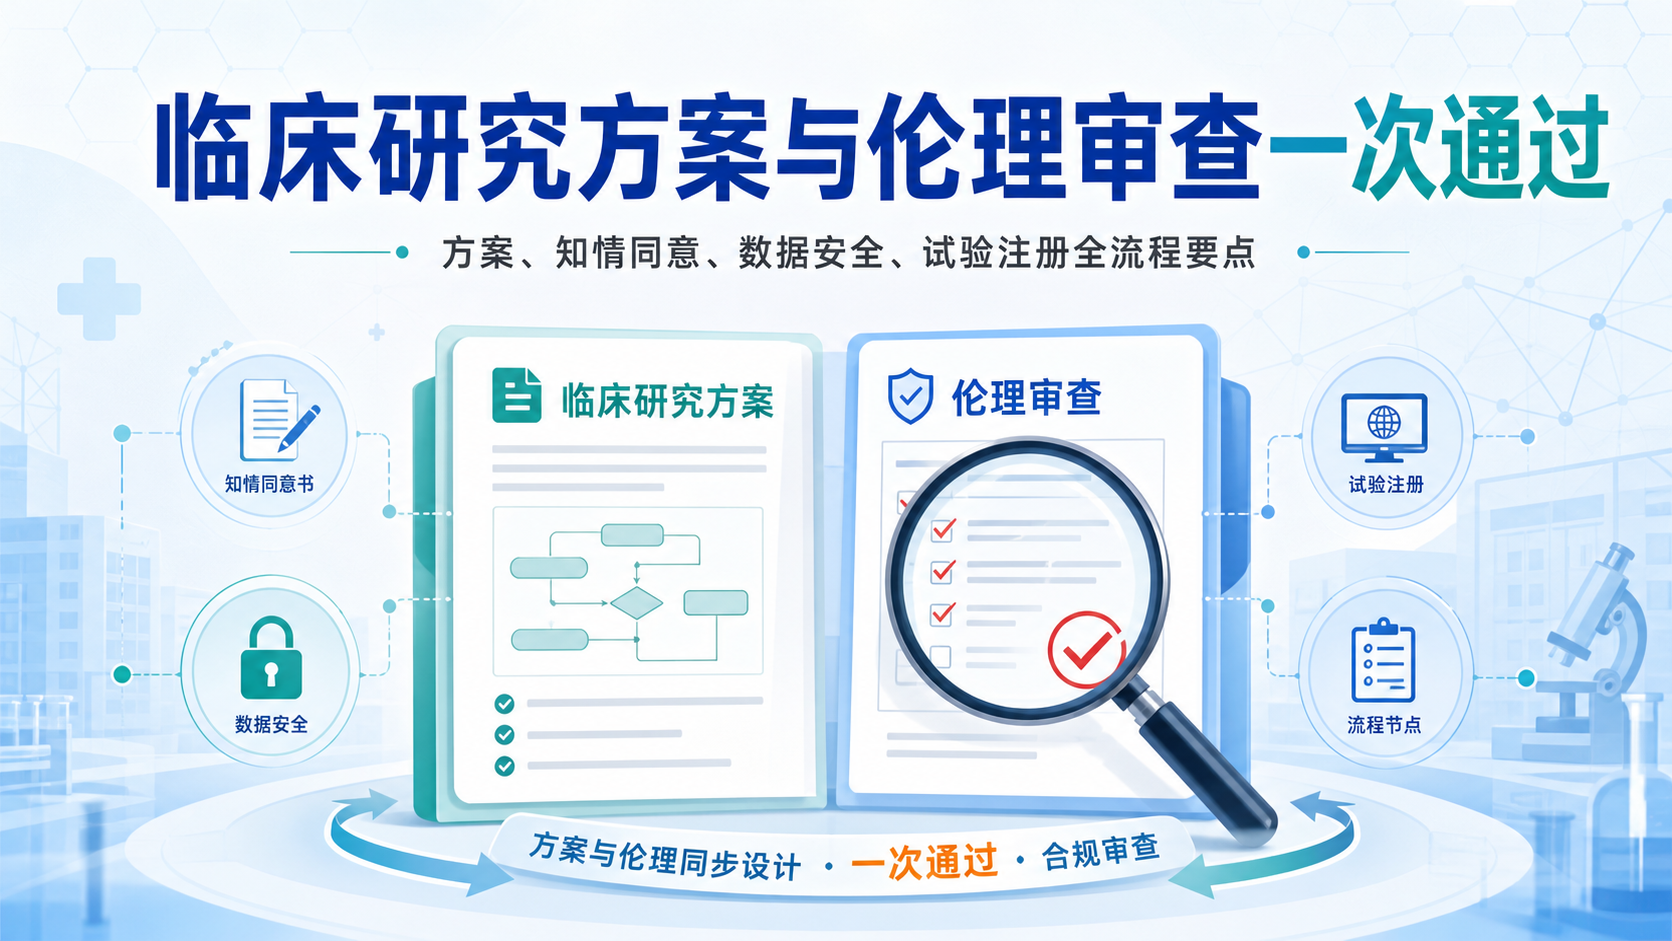
临床研究方案写得再完整,伦理申请卡住,项目也可能直接停摆。 很多医学生、医生和科研人员真正遇到的难点,不是不会做研究,而是不清楚方案、知情同意、注册和伦理材料如何一次性对齐。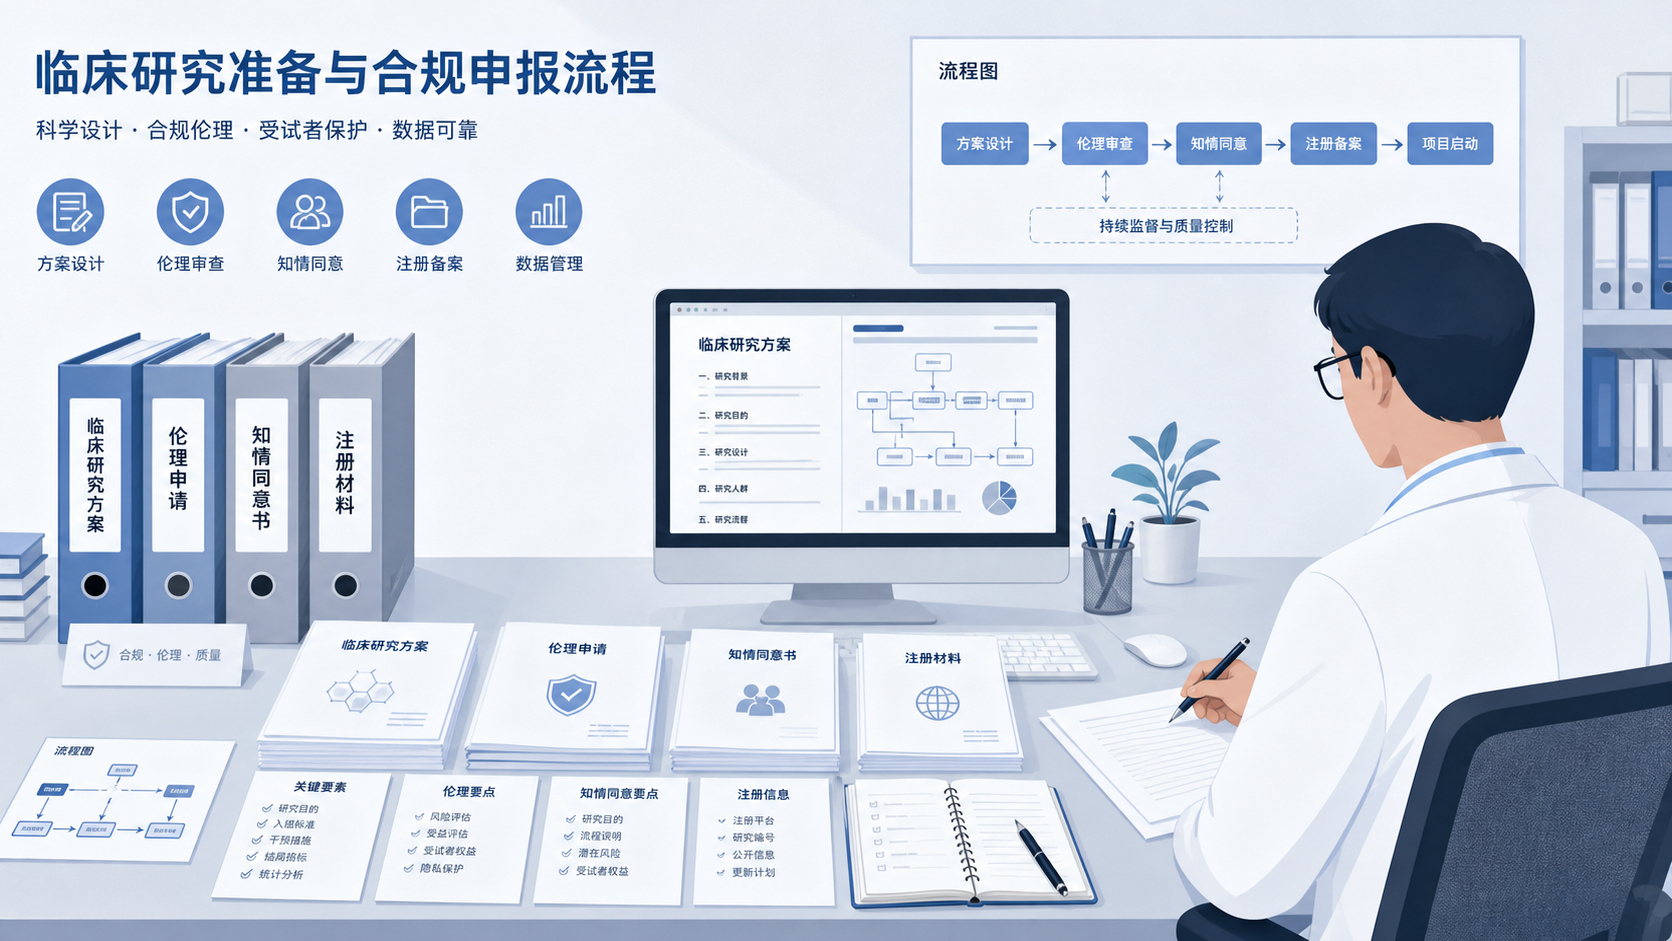
临床研究不是先做完再补伦理。伦理审查从立项阶段就介入。 方案、风险控制、受试者保护、数据管理,必须同步设计。否则即使数据真实,也可能因为程序不规范而被拒稿或补件。
1. 临床研究方案为什么必须和伦理同步设计
1.1 方案科学性本身就是伦理要求
临床研究方案不是单纯的技术文件。它同时决定研究是否合乎伦理。一个缺乏科学依据、无法回答科学问题的研究,本身就不符合伦理。 因为它让受试者承担风险,却未必能产出有价值的知识。
伦理审查最先看的,往往不是结果,而是设计是否合理。包括研究目的、纳入排除标准、对照设置、终点指标和样本量。若这些部分逻辑不清,伦理委员会会质疑研究的必要性。
1.2 RCT方案要提前考虑可执行性
随机对照试验尤其如此。RCT常见问题不是理论不够,而是执行中失控。比如随访不到位、依从性差、资料缺失、分组后交叉治疗等,都会削弱结果可信度。
研究方案应在启动前就写明减少偏倚的措施。 例如。
- 明确随访时间点。
- 设定失访处理方案。
- 规定盲法或尽量减少信息偏倚。
- 预先说明采用ITT分析。
这些内容不仅影响统计学质量,也会影响伦理判断。因为低质量研究会浪费资源,增加无效暴露。
1.3 研究设计要能回答“为什么必须这样做”
临床论文伦理的核心之一,是证明研究“非做不可”。如果已有明确有效治疗,就不能轻易用安慰剂替代。对照组应尽量接受现有标准治疗。 只有在没有公认有效干预,或确有方法学必要且不会带来严重不可逆损害时,才可能考虑安慰剂设计。
这也是临床研究方案和伦理申请必须一体化撰写的原因。设计决定风险,风险决定审查路径。
2. 伦理申请前要准备的核心材料
2.1 研究方案要写到可审查的程度
伦理委员会看的是“能不能做”,不是“想不想做”。因此方案不能只写概念,必须细化到可执行层面。至少应包含以下内容。
- 研究背景与依据。
- 研究目的与主要终点。
- 纳入和排除标准。
- 研究流程和干预步骤。
- 风险、受益与不良事件处理。
- 统计分析方法。
- 数据管理与保密措施。
- 退出标准和中止标准。
如果方案中缺少风险控制和终止条件,伦理通过率会明显下降。
2.2 知情同意书不是形式文件
知情同意是临床研究最核心的伦理环节之一。它要求受试者对研究目的、步骤、可能风险、潜在获益以及对权益的影响有充分了解,并自主决定是否参加。
一份合格的知情同意书,应做到。
- 语言清楚,避免过度专业化。
- 明确说明可能不适、风险和替代方案。
- 解释受试者可随时退出。
- 写明隐私保护方式。
- 写明伤害补偿或救治安排。
知情同意不是签字动作,而是信息充分披露后的自主选择。
2.3 伦理申请还要体现数据与安全管理
临床研究涉及的人体数据,必须纳入安全管理。研究者应采取措施保护机密性,例如匿名化、限制访问权限、去标识化报告等。受试者也应被告知,保密存在法律和现实边界。
此外,若研究过程中出现受试者伤害,方案中应明确医疗处理和赔偿路径。这不是附加项,而是伦理审查的重要组成部分。
3. 临床论文伦理审查最容易被卡的四类问题
3.1 受试者招募不公正
公正原则要求研究机会和风险不能只分配给特定人群。不能让某类人群长期承担风险,却把潜在收益留给另一类人群。研究对象的选择必须基于科学问题,而不是便利性或群体弱势性。
这类问题在特殊人群研究中尤其敏感,例如儿童、孕妇、精神障碍者、服刑人员。一旦研究对象属于弱势群体,伦理论证必须更充分。
3.2 风险与受益不匹配
如果研究风险明显高于预期收益,伦理上很难通过。尤其是干预措施尚未充分验证时,更需要分阶段推进。先做前期验证,再进入更大规模研究,这是基本原则。
伦理委员会通常会关注以下几点。
- 是否存在替代方案。
- 风险是否已最小化。
- 是否设置了安全监察。
- 是否有中止规则。
不能让受试者承担“可能有风险,但知识收益很有限”的研究。
3.3 安慰剂使用不合规
安慰剂不是不能用,而是不能乱用。若使用安慰剂会剥夺受试者接受公认有效治疗的机会,并可能导致严重或不可逆损害,就不符合伦理。
只有在以下情况下,才可能考虑安慰剂。
- 当前没有公认有效干预。
- 出于科学方法学理由必须使用。
- 不会让受试者承担重大风险。
这部分在临床论文伦理审查中非常常见。尤其是涉及药物、器械或新干预时,方案必须写清楚对照依据。
3.4 试验注册缺失或信息不完整
临床试验注册是提高透明度的重要措施。其目的之一,是避免选择性报告和发表偏倚。试验应在开始前完成注册,并公开基本信息。 这包括纳入排除标准、研究对象、主要终点等。
对于前瞻性临床研究,注册和伦理批准通常是成套要求。若注册信息与论文内容不一致,期刊审稿时也可能直接质疑研究可信度。
4. 提高伦理通过率的实操步骤
4.1 先把研究问题收窄
很多伦理补件,根源不是格式问题,而是研究问题太大。要优先明确。
- 研究目的是否单一。
- 主要终点是否唯一。
- 干预措施是否可执行。
- 随访周期是否合理。
一个清晰的小问题,往往比一个模糊的大问题更容易通过伦理。
4.2 用流程图把风险点提前暴露出来
建议在方案中加入研究流程图。这样伦理委员可以快速看到招募、随机、干预、随访、结局评估和退出节点。流程越清楚,越容易识别风险。
同时要在方案中写明。
- 丢失随访如何处理。
- 退出后数据是否保留。
- 不良事件如何上报。
- 研究中止由谁决定。
这些都是审查重点。越早写清楚,越少返工。
4.3 按GCP思维写材料
临床研究不是只为发表论文。它首先要符合GCP和伦理要求。写作时应始终从“受试者保护”出发,而不是从“结果产出”出发。
建议把材料分成三层。
- 科学层面,研究是否值得做。
- 伦理层面,受试者是否被充分保护。
- 管理层面,执行是否可追溯。
这种写法更接近伦理委员的审查逻辑,也更利于后期发表。
5. 紧急情况下和回顾性研究的伦理处理
5.1 紧急情况可以事后补签,但有前提
在紧急情境中,可能无法当场完成知情同意。例如急性发作、时间窗口极短的情况。此时可在符合条件时进行事后补签,但前提是两种治疗方案都已被临床广泛认可,且随机分配不会影响患者及时治疗。
这类设计必须在方案中预先写明。 不能等到实施后再解释。
5.2 回顾性研究也不应轻视伦理
不少人误以为回顾性研究一定不用伦理。实际上,很多机构仍要求伦理审查或备案。尤其是涉及患者资料、影像、样本和可识别信息时,更应严格处理。
一个常见问题是时间线不一致。比如数据收集时间早于伦理批件时间,投稿时就可能被拒。即使是回顾性研究,也建议提前完成伦理流程。
6. 让方案和伦理一次通过的写作原则
6.1 先写清楚,再写漂亮
伦理审查最怕的是“写得很好看,但不够具体”。所以方案中要尽量用可核查的表达。
- 用明确时间点代替模糊描述。
- 用具体指标代替抽象目标。
- 用流程和规则代替口号。
6.2 所有关键文件保持一致
研究方案、知情同意书、伦理申请表、注册信息、论文正文,五者必须一致。常见错误包括。
- 终点指标前后不一致。
- 样本量前后不一致。
- 研究时间线不一致。
- 干预措施描述不一致。
一致性是临床论文伦理和投稿审查的底线。
6.3 让专业工具减少重复劳动
对很多研究者来说,难点不是不会写,而是材料分散、版本混乱、反复修改。此时更需要能把方案、伦理和注册逻辑统一起来的工具。像解螺旋 这类平台,更适合帮助研究者梳理研究框架、规范材料结构、减少格式性返工,让临床研究方案、伦理申请和后续论文撰写保持同一条逻辑线。
总结Conclusion
临床研究方案和伦理申请不是两个独立环节,而是同一件事的两个面。方案决定研究是否科学,伦理决定研究是否可实施且可保护受试者。 对医学生、医生和科研人员来说,真正高质量的临床论文,必须从立项阶段就把科学性、风险控制、知情同意、注册和数据保护一起设计好。若你希望减少补件、提高通过率,并让临床论文伦理更规范,可以借助解螺旋 完成方案梳理与材料优化,让研究从一开始就走在正确路径上。
- 引言Introduction
- 1. 临床研究方案为什么必须和伦理同步设计
- 2. 伦理申请前要准备的核心材料
- 3. 临床论文伦理审查最容易被卡的四类问题
- 4. 提高伦理通过率的实操步骤
- 5. 紧急情况下和回顾性研究的伦理处理
- 6. 让方案和伦理一次通过的写作原则
- 总结Conclusion