54
 分享
引言Introduction
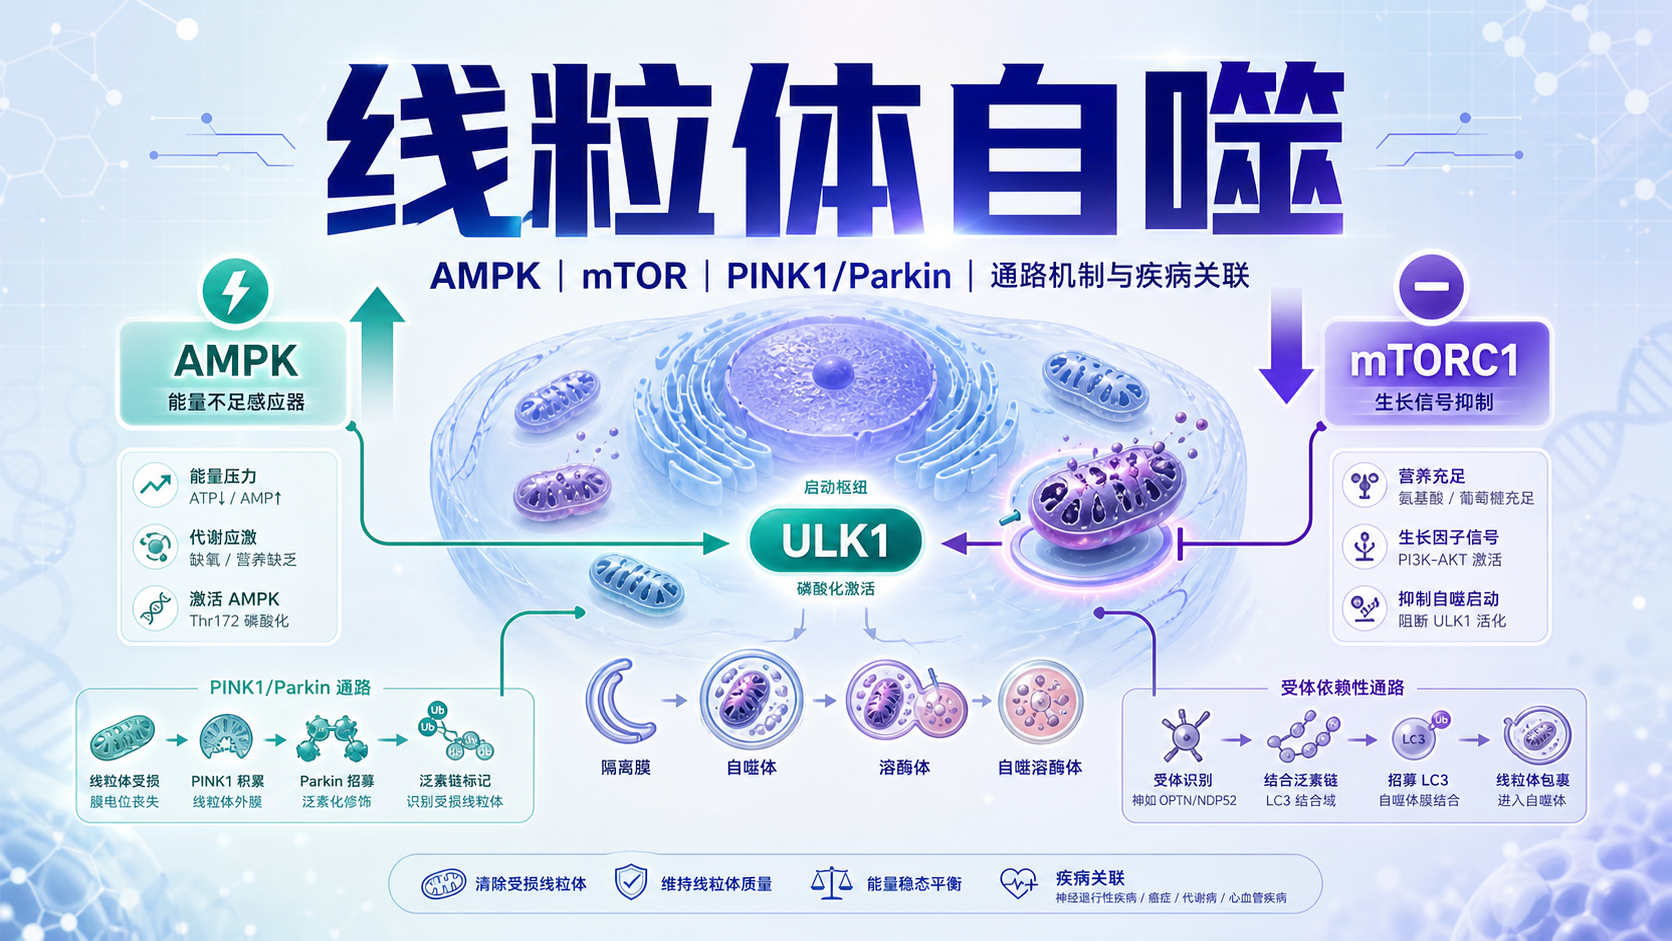
线粒体损伤后,细胞如何清除“故障电池”,直接影响能量稳态、炎症反应和细胞命运。对医学生和科研人员来说,AMPK到mTOR再到线粒体自噬的调控链条,是理解疾病机制与实验设计的核心 。
1. 线粒体自噬的基本逻辑
1.1 为什么线粒体自噬重要
线粒体自噬,英文常称 mitophagy,是选择性自噬的重要分支。它负责识别并清除受损或过量的线粒体。这一过程不是“顺带清理”,而是维持细胞代谢稳态的主动防御机制 。
线粒体一旦受损,会出现膜电位下降、ROS升高、ATP生成不足。这些变化会放大氧化应激,并进一步损害DNA、蛋白质和脂质。对神经元、心肌细胞、肾小管细胞这类高耗能细胞来说,mitophagy 通路失衡,往往与退行性疾病、缺血再灌注损伤和代谢紊乱相关。
1.2 线粒体自噬不是单一路径
线粒体自噬并非只有一种模式。常见研究框架主要包括两类。
- 泛素依赖型通路 。代表是 PINK1/Parkin 轴。
- 受体依赖型通路 。代表分子包括 BNIP3、NIX、FUNDC1 等。
这两类通路都可能受到 AMPK 与 mTOR 的上游调控。 这也是近年 mitophagy 通路研究的重点。因为它把能量感应、营养状态和线粒体质量控制连接了起来。
2. AMPK与mTOR如何决定线粒体自噬开关
2.1 AMPK是能量不足的感应器
AMPK 是细胞能量传感器。当 ATP 下降、AMP/ADP 上升时,AMPK 被激活。它的核心意义很明确。能量不足时,细胞会从合成代谢转向分解代谢。
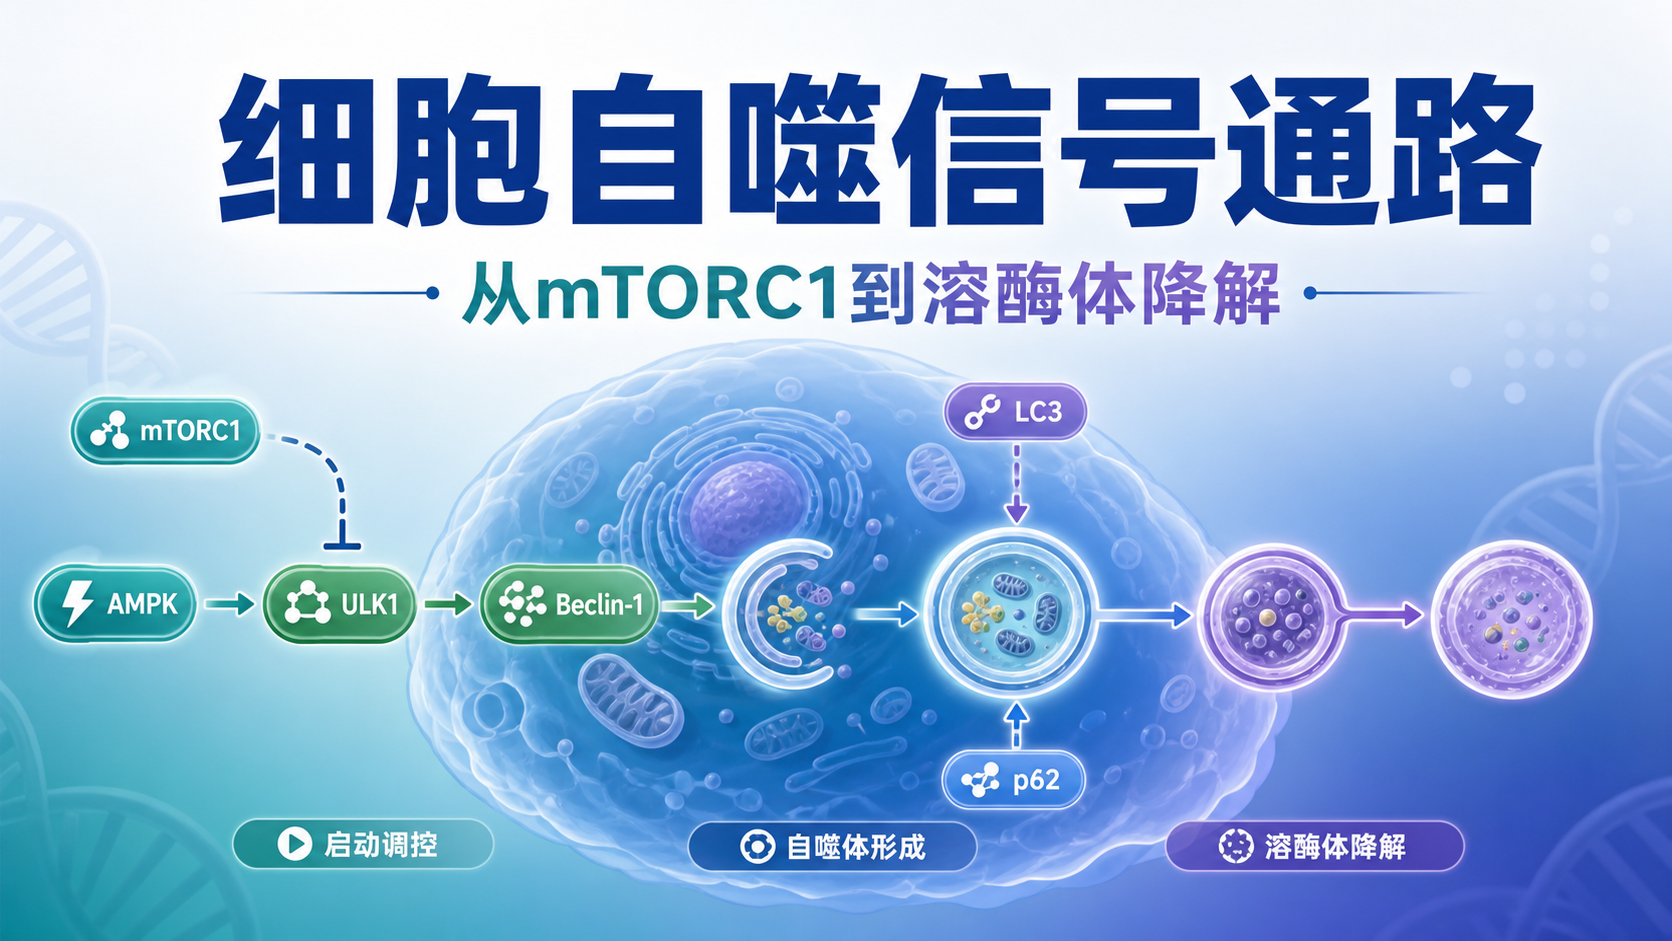
在自噬研究中,AMPK 的作用非常关键。它可通过磷酸化 TSC2 和 Raptor 抑制 mTORC1 活性,并促进 ULK1 复合物启动自噬。因此,AMPK常被视为线粒体自噬的“促启动信号” 。
2.2 mTORC1是自噬的主要抑制器
mTOR 是丝氨酸/苏氨酸激酶,主要以 mTORC1 和 mTORC2 两种复合体形式发挥作用。与 mitophagy 关系最直接的是 mTORC1。它在营养充足时活跃,促进蛋白合成、生长和代谢合成,同时抑制自噬。
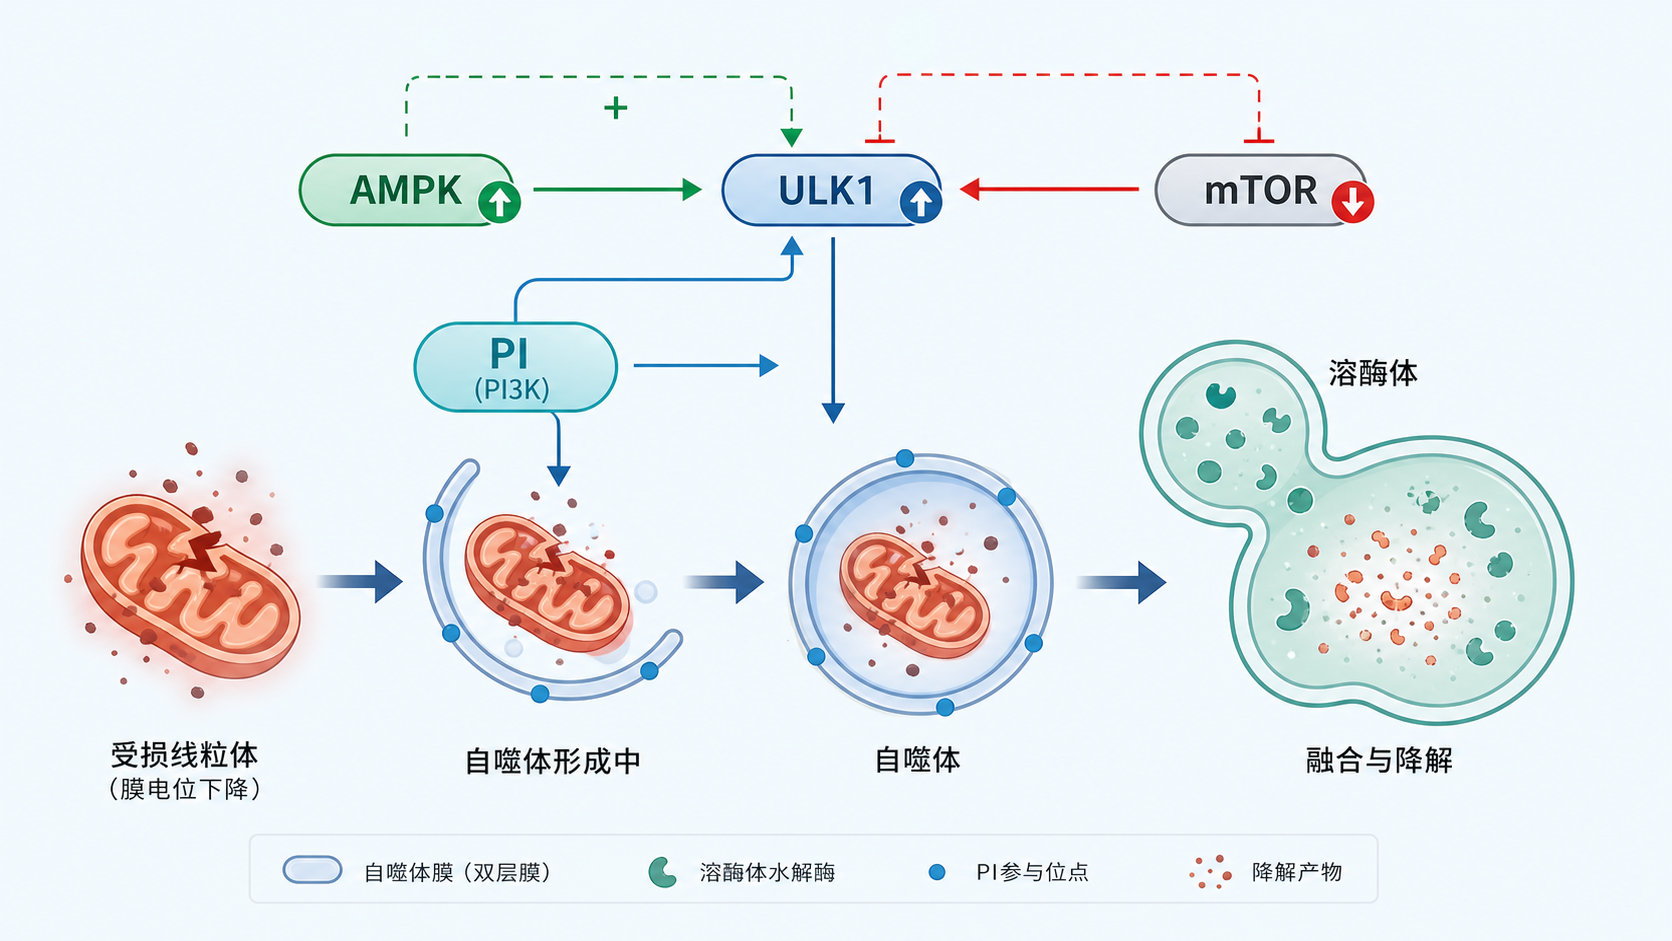
其机制相对清晰。mTORC1 可磷酸化 ULK1 及相关组分,使自噬起始复合物处于抑制状态。 当营养缺乏或能量紧张时,AMPK 上升,mTORC1 被抑制,ULK1 复合物解除抑制,自噬启动。
2.3 AMPK-mTOR-ULK1构成启动枢纽
这一轴线可以概括为:
- 能量不足,AMPK 激活。
- AMPK 抑制 mTORC1。
- ULK1 去抑制并被激活。
- 自噬起始增强。
- 损伤线粒体进入后续选择性清除程序。
对线粒体自噬而言,AMPK不是单纯“开关”,而是把代谢压力转译为清除信号的上游枢纽。 这也是为什么在饥饿、缺氧、氧化应激和线粒体损伤模型中,AMPK活化常与 mitophagy 增强同时出现。
3. 经典Mitophagy通路的分子框架
3.1 PINK1/Parkin通路如何工作
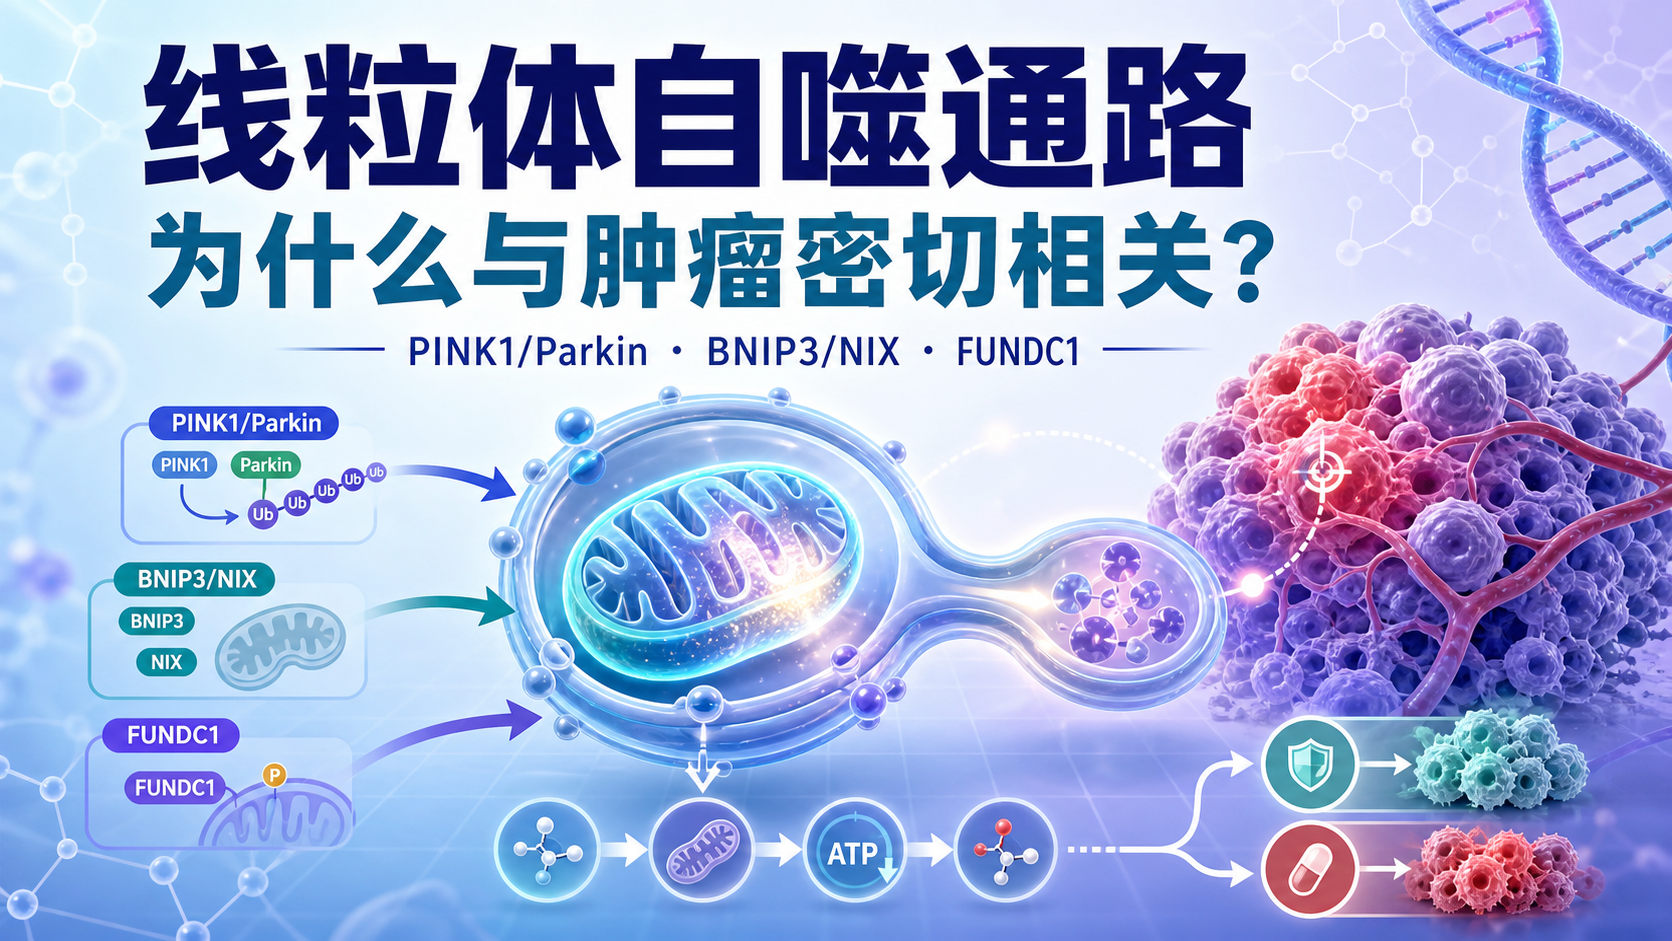
PINK1/Parkin 是研究最充分的线粒体自噬通路之一。在线粒体膜电位正常时,PINK1 可被导入线粒体并降解。当线粒体受损、膜电位下降时,PINK1 在外膜积累。
随后,PINK1 招募并激活 Parkin。Parkin 是 E3 泛素连接酶,可对外膜蛋白进行泛素化修饰。被泛素化的线粒体进一步招募 p62、OPTN、NDP52 等自噬受体,最终与 LC3 结合,形成自噬体并进入溶酶体降解。
这个过程有两个重点:
- 先识别“坏线粒体”。
- 再通过泛素标签把它送入自噬系统。
PINK1/Parkin 通路的价值在于,它把线粒体膜电位变化转化为可执行的清除指令。
3.2 受体依赖型通路更强调局部应答
BNIP3、NIX 和 FUNDC1 等受体,能够直接与 LC3 结合,促进线粒体被包裹。它们常见于缺氧、红细胞成熟、肿瘤代谢适应等场景。
与 PINK1/Parkin 不同,受体依赖型通路更强调膜蛋白自身的修饰状态。比如 FUNDC1 的磷酸化状态会影响其与 LC3 的结合能力。这说明 mitophagy 通路并不是“有没有坏线粒体就启动”,而是高度依赖微环境和蛋白修饰状态。
3.3 两类通路并非彼此孤立
当前研究更倾向于认为,这些通路是协同工作的。AMPK 和 mTOR 决定大方向,PINK1/Parkin 与受体分子决定执行层。也就是说,AMPK-mTOR 更像“上游调度系统”,PINK1/Parkin 更像“现场处置系统”。
4. 研究新进展与疾病关联
4.1 从“自噬”到“选择性质量控制”
过去很多研究把自噬视为整体性降解过程。现在更强调选择性。线粒体自噬的核心不只是“清理”,而是“精准清理”。这意味着研究重点正在从 LC3、Beclin1 等泛自噬指标,转向更具体的线粒体质量控制标志物。
常用读出包括:
- PINK1、Parkin 的定位变化。
- TOM20、COX IV 等线粒体蛋白下降。
- LC3 与线粒体共定位增强。
- p62、OPTN、NDP52 招募增加。
- 线粒体膜电位和 ROS 改变。
实验上,仅凭 LC3-II 升高并不能证明 mitophagy 增强。 必须结合线粒体特异性指标和通量实验。
4.2 疾病研究正在向机制分层
在神经退行性疾病中,mitophagy 缺陷会导致受损线粒体积累,促进氧化应激和神经元死亡。在心血管疾病中,缺血再灌注后的线粒体损伤与细胞死亡密切相关。肿瘤领域则更复杂,mitophagy 既可能保护正常细胞,也可能帮助肿瘤细胞适应低氧与营养匮乏。
这提示我们,mitophagy 通路不是越强越好,而是要看细胞类型、病理阶段和干预窗口。 这是临床转化中必须把握的边界。
4.3 AMPK与mTOR是潜在干预靶点
由于 AMPK 和 mTOR 处在上游,许多药理研究都围绕它们展开。激活 AMPK、抑制 mTORC1,理论上可促进自噬起始,并间接增强线粒体质量控制。
但需要注意,过度抑制 mTOR 也可能影响蛋白合成、细胞增殖和组织修复。 因此,真正有价值的研究,不是简单追求“激活自噬”,而是寻找时空特异的调节策略。
5. 实验研究中如何把Mitophagy通路做扎实
5.1 设计实验时要看“通量”,不是只看静态指标
研究 mitophagy 时,最常见的问题是把“自噬体增多”误判为“自噬增强”。实际上,自噬体增多既可能是生成增加,也可能是降解受阻。
建议至少从三个层面验证:
- 启动层 。检测 AMPK、mTORC1、ULK1 的磷酸化变化。
- 识别层 。观察 PINK1、Parkin、BNIP3、FUNDC1 等。
- 通量层 。结合溶酶体抑制剂或双荧光报告系统判断流向是否真正完成。
只有确认“形成、运输、融合、降解”全链条顺畅,才能称为真正的线粒体自噬增强。
5.2 常见误区需要避免
有几个误区非常常见。
- 只测 LC3-II,不看 p62 下降。
- 只看免疫荧光,不做共定位定量。
- 只看单个时间点,不做时间梯度。
- 只看总蛋白,不看亚细胞定位。
这些问题会直接影响结论可信度。对于科研人员来说,mitophagy 通路研究的难点不在“有没有信号”,而在“信号是否构成完整通量证据”。
5.3 适合做机制图和汇报图的表达
如果用于课题汇报或论文图示,建议按以下逻辑组织:
- 上游:能量应激,AMPK 激活。
- 中枢:mTORC1 抑制,ULK1 解除抑制。
- 执行:PINK1/Parkin 或受体依赖型通路。
- 结局:受损线粒体被自噬体包裹并送入溶酶体降解。
这种图式最容易让审稿人或答辩老师快速理解机制闭环。它也最适合与实验结果一一对应。
总结Conclusion
从 AMPK 到 mTOR,再到 ULK1 和经典 mitophagy 通路,线粒体自噬本质上是细胞对能量压力和线粒体损伤的精密应答。AMPK负责感知低能量,mTORC1负责决定是否启动自噬,PINK1/Parkin和受体分子负责完成选择性清除。
对医学生、医生和科研人员而言,真正重要的是把通路、通量和疾病场景联系起来。只有这样,才能避免把“自噬标志物变化”误读为“功能改善”。
如果你正在整理课题思路、绘制机制图,或需要把 Mitophagy 通路写得更规范、更适合投稿与汇报,建议直接参考解螺旋 的专业内容与科研支持方案,帮助你更快把机制讲清楚、把数据做扎实。

- 引言Introduction
- 1. 线粒体自噬的基本逻辑
- 2. AMPK与mTOR如何决定线粒体自噬开关
- 3. 经典Mitophagy通路的分子框架
- 4. 研究新进展与疾病关联
- 5. 实验研究中如何把Mitophagy通路做扎实
- 总结Conclusion