

 11
 分享
全文概要
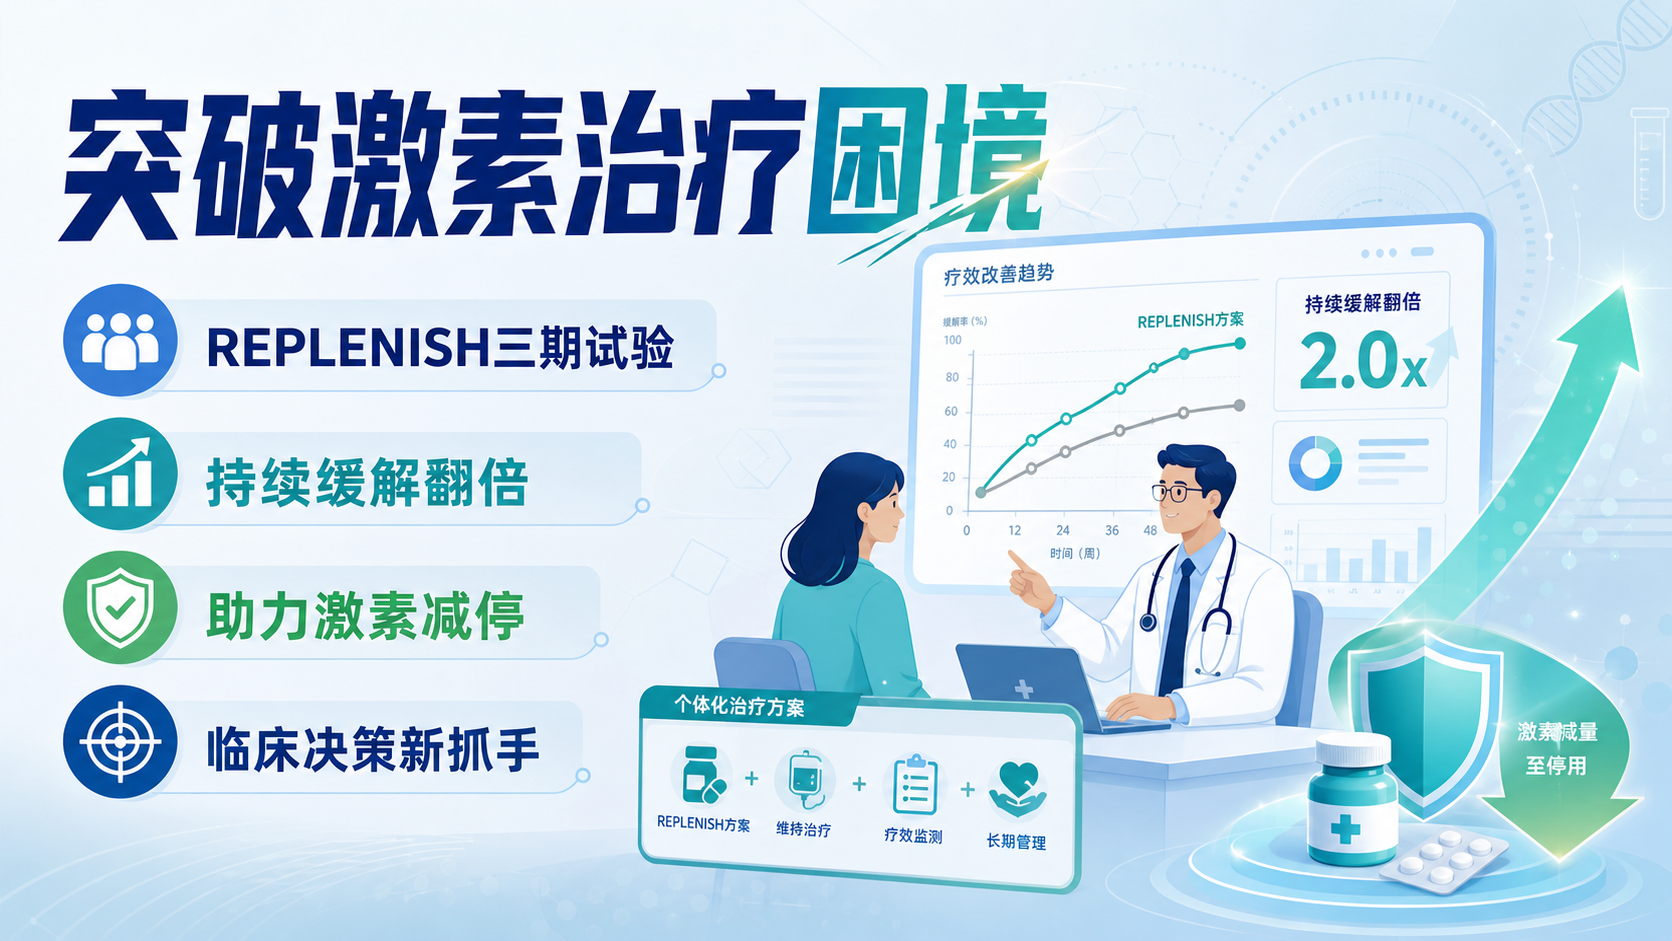
美国 FDA 批准罗氏旗下基因泰克(Genentech)的抗 CD20 单克隆抗体 Gazyva(obinutuzumab,奥比妥珠单抗)新增适应症,用于治疗存在疾病进展风险的成人原发性膜性肾病(pMN)患者,以诱导蛋白尿缓解。这是首款获 FDA 批准、专门用于治疗原发性膜性肾病的药物,为这一罕见自身免疫性肾病带来了全新的治疗选择。
【开头配图Opening】
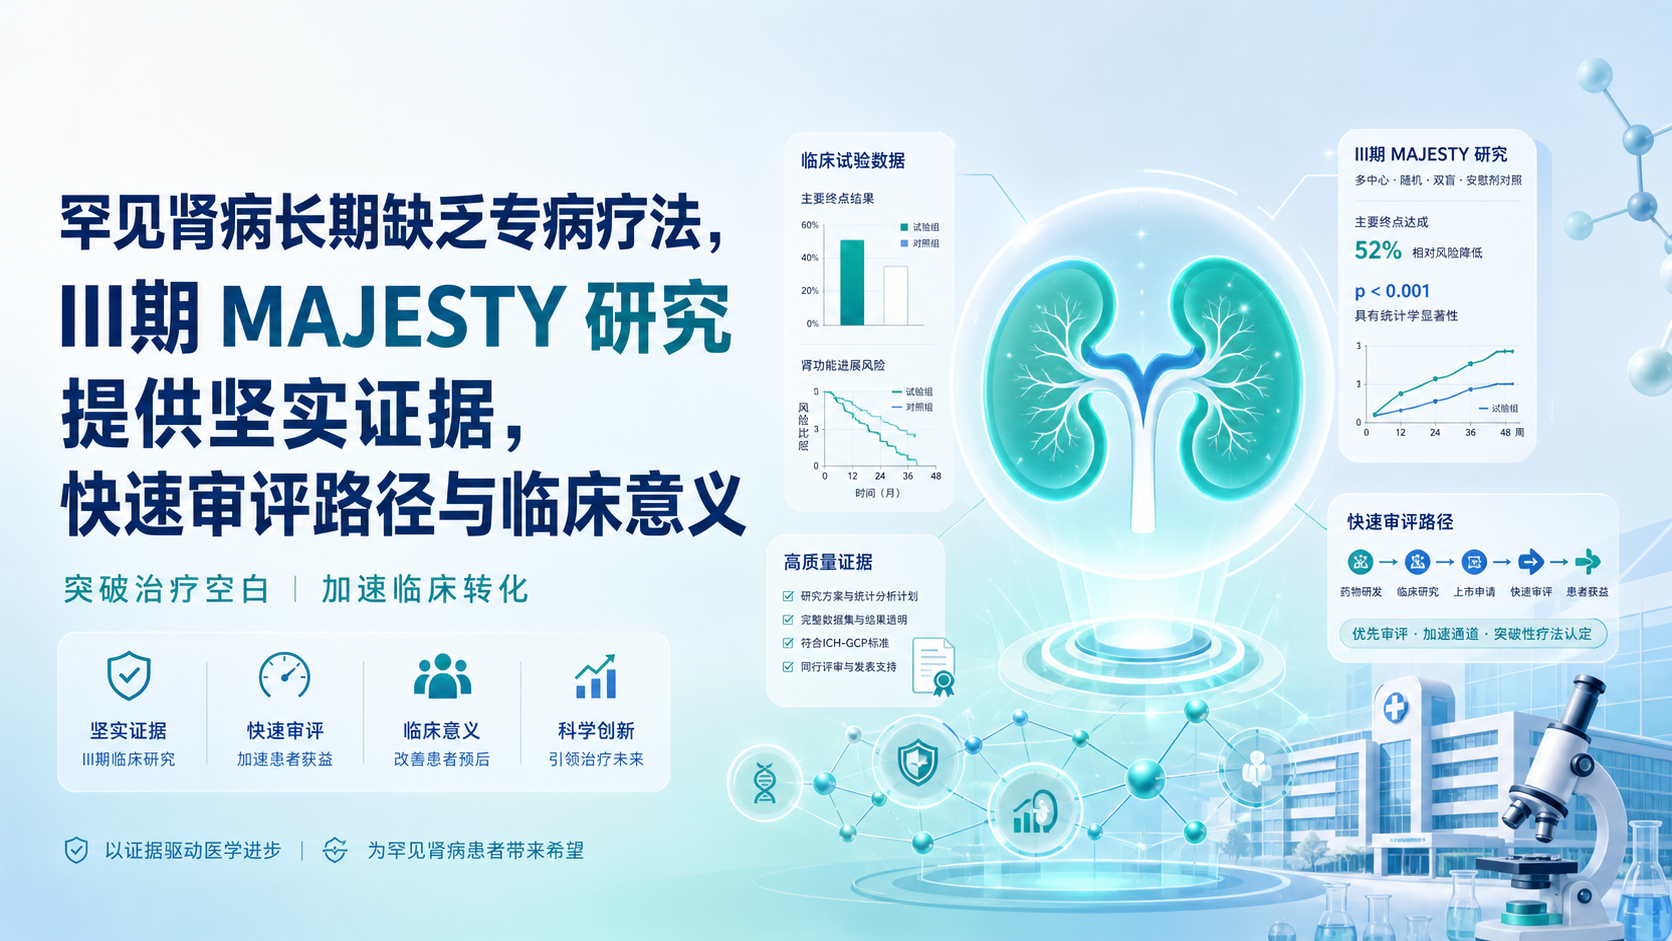
1. 罕见肾病长期缺乏专病疗法
原发性膜性肾病是一种罕见的慢性自身免疫性疾病,患者异常免疫反应会损伤肾小球的滤过屏障,导致血液中的蛋白质漏入尿液,引起蛋白尿、疲劳、水肿等症状,并可能逐渐损害肾功能。若不治疗,多达 30% 的患者可能在 10 年内进展为肾衰竭。据估计,该病在美国的年发病率约为每 10 万人 1.2 例,属于明确的罕见病范畴。
Gazyva 是一款人源化 II 型抗 CD20 单克隆抗体,其 Fc 区域经糖基化工程改造,可增强抗体依赖性细胞毒性等效应。该药通过靶向表达 CD20 的 B 细胞、促进 B 细胞清除,从而干预相关自身免疫性疾病的病理过程。此前,该药已获 FDA 批准用于多种血液系统恶性肿瘤,以及狼疮性肾炎和特发性肾病综合征等免疫介导的肾脏疾病。
2. III 期 MAJESTY 研究提供坚实证据
本次批准基于 III 期 MAJESTY 研究的积极结果。该研究是一项随机、开放标签、多中心试验,纳入 142 例成人原发性膜性肾病患者,按 1:1 随机接受 Gazyva 或他克莫司治疗,主要终点为第 104 周实现蛋白尿完全缓解的患者比例。
结果显示,第 104 周时,Gazyva 组有 36.1% 的患者达到蛋白尿完全缓解,而他克莫司组仅为 5.7%,组间差异具有统计学显著性(P<0.001)。此外,Gazyva 组有 50% 的患者达到蛋白尿完全或部分缓解,对照组为 12.9%。第 76 周时,Gazyva 组完全缓解率为 36.1%,他克莫司组为 8.6%。安全性方面,该药的表现与既往已知特征一致,未发现新的安全性信号。
3. 快速审评路径与临床意义
Gazyva 在膜性肾病适应症上的监管路径颇为高效:FDA 于 2026 年 4 月授予突破性疗法认定,7 月授予优先审评,基因泰克当时预计 11 月作出决定。试验数据已于 6 月在欧洲肾脏协会年会上公布,并发表于《新英格兰医学杂志》。
该批准使 Gazyva 成为首个也是唯一一个获批用于原发性膜性肾病的疗法,是该药在免疫介导肾病领域的第三次 FDA 批准(此前为特发性肾病综合征和狼疮性肾炎)。值得注意的是,说明书保留了乙肝病毒再激活和进行性多灶性白质脑病(PML)的黑框警告,临床使用需做好相应筛查与监测。目前 FDA 还在审评 Gazyva 用于系统性红斑狼疮的适应症,预计 2026 年 12 月作出决定。
来源:美国 FDA 批准公告、基因泰克(Genentech)/罗氏官方新闻稿、药明康德等行业媒体报道
声明:本文资讯来源于公开报道及学术期刊,仅作行业信息传播,不构成临床用药建议。转载需注明来源。
- 1. 罕见肾病长期缺乏专病疗法
- 2. III 期 MAJESTY 研究提供坚实证据
- 3. 快速审评路径与临床意义