

 11
 分享
全文概要
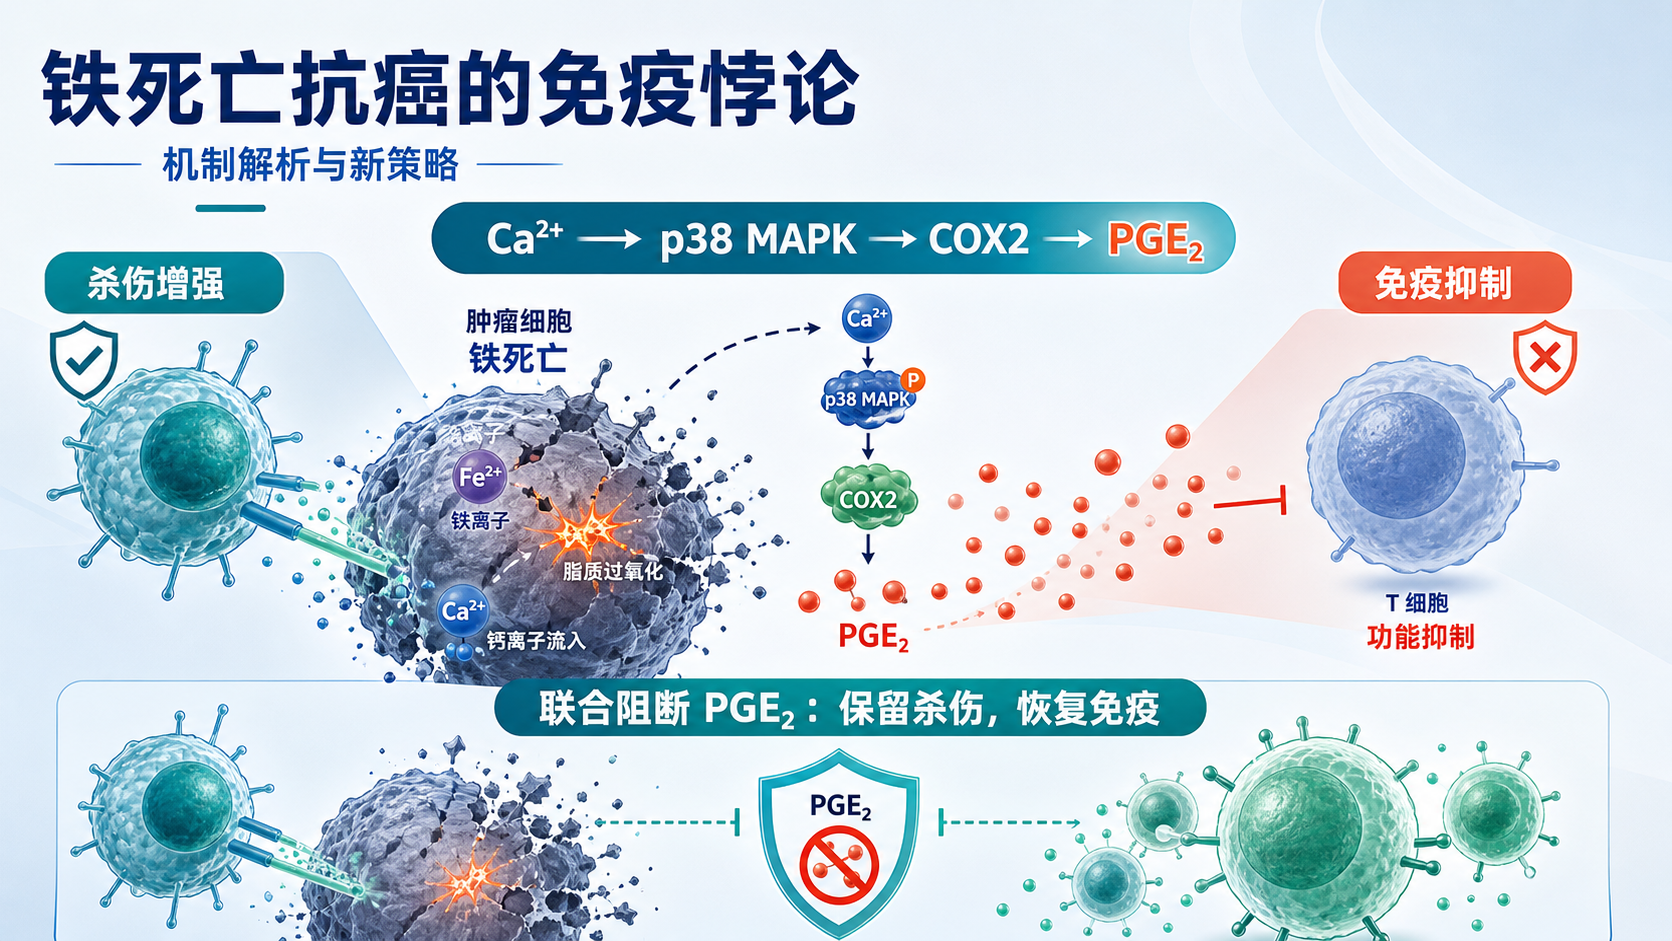
德国蒂宾根大学研究团队在《自然》(Nature)发表论文,揭示铁死亡抗癌策略失效的关键原因:癌细胞发生铁死亡时,会大量合成免疫抑制性前列腺素 E2(PGE2),抑制 1 型常规树突状细胞(cDC1)的抗肿瘤功能、削弱 CD8+ T 细胞应答,最终导致肿瘤免疫逃逸。更重要的是,PGE2 生成与铁死亡可独立干预——在诱导铁死亡的同时阻断 PGE2,可在保留癌细胞杀伤的同时恢复抗肿瘤免疫。
【开头配图Opening】
1. 铁死亡抗癌的"免疫悖论"
铁死亡是一种由过度膜脂质过氧化引发的细胞死亡形式,因其能够绕过传统药物和免疫治疗的耐药机制,被视为攻克难治性肿瘤的重要突破口。临床前研究已证实,铁死亡发挥抗肿瘤效果离不开免疫系统参与,高度依赖树突状细胞和 CD8+ T 细胞。
然而,矛盾的是,诱导铁死亡虽然能杀死癌细胞,却常伴随抗肿瘤免疫反应的抑制,导致免疫逃逸和肿瘤持续生长。此前,这一"免疫悖论"背后的原因一直不清楚。
2. 机制:钙内流—p38 MAPK—COX2 通路驱动 PGE2 大量生成
研究团队对黑色素瘤、乳腺癌、结直肠癌小鼠模型及人源胰腺癌肿瘤细胞开展脂质组学分析,发现癌细胞发生铁死亡时会大量合成 PGE2,而凋亡、免疫原性细胞死亡则不会出现这一现象,表明 PGE2 上调是铁死亡癌细胞的独特特征。
进一步机制解析显示,铁死亡过程中脂质过氧化导致细胞膜通透性增加,细胞外钙离子大量内流,进而激活 p38 MAPK 信号通路,上调 PGE2 合成关键酶 COX2,驱动 PGE2 大量生成。铁死亡癌细胞合成的 PGE2 通过 cDC1 表面的 EP2 和 EP4 受体发挥作用,损害 cDC1 的抗肿瘤功能,进而削弱 CD8+ T 细胞应答。
3. 联合阻断 PGE2:保留杀伤、恢复免疫的新策略
尤为关键的是,PGE2 生成和铁死亡可独立干预。抑制钙离子内流或阻断 p38 MAPK,可显著阻断 PGE2 产生,但不会阻止癌细胞发生铁死亡,从而在保留癌细胞杀伤的同时恢复抗肿瘤免疫。在动物模型中,阻断 PGE2 可显著抑制肿瘤生长并实现有效清除。
这一发现为铁死亡疗法的临床应用提供了重要思路:未来的治疗策略或可采用"铁死亡诱导 + PGE2 阻断"的联合方案,既保留铁死亡对难治性肿瘤的杀伤力,又解除其对免疫系统的抑制,实现"杀癌"与"激活免疫"的协同。
来源:《自然》(Nature)期刊、德国蒂宾根大学研究团队、澎湃新闻等学术媒体报道
声明:本文资讯来源于公开报道及学术期刊,仅作行业信息传播,不构成临床用药建议。转载需注明来源。
- 1. 铁死亡抗癌的"免疫悖论"
- 2. 机制:钙内流—p38 MAPK—COX2 通路驱动 PGE2 大量生成
- 3. 联合阻断 PGE2:保留杀伤、恢复免疫的新策略