11
 分享
全文概要
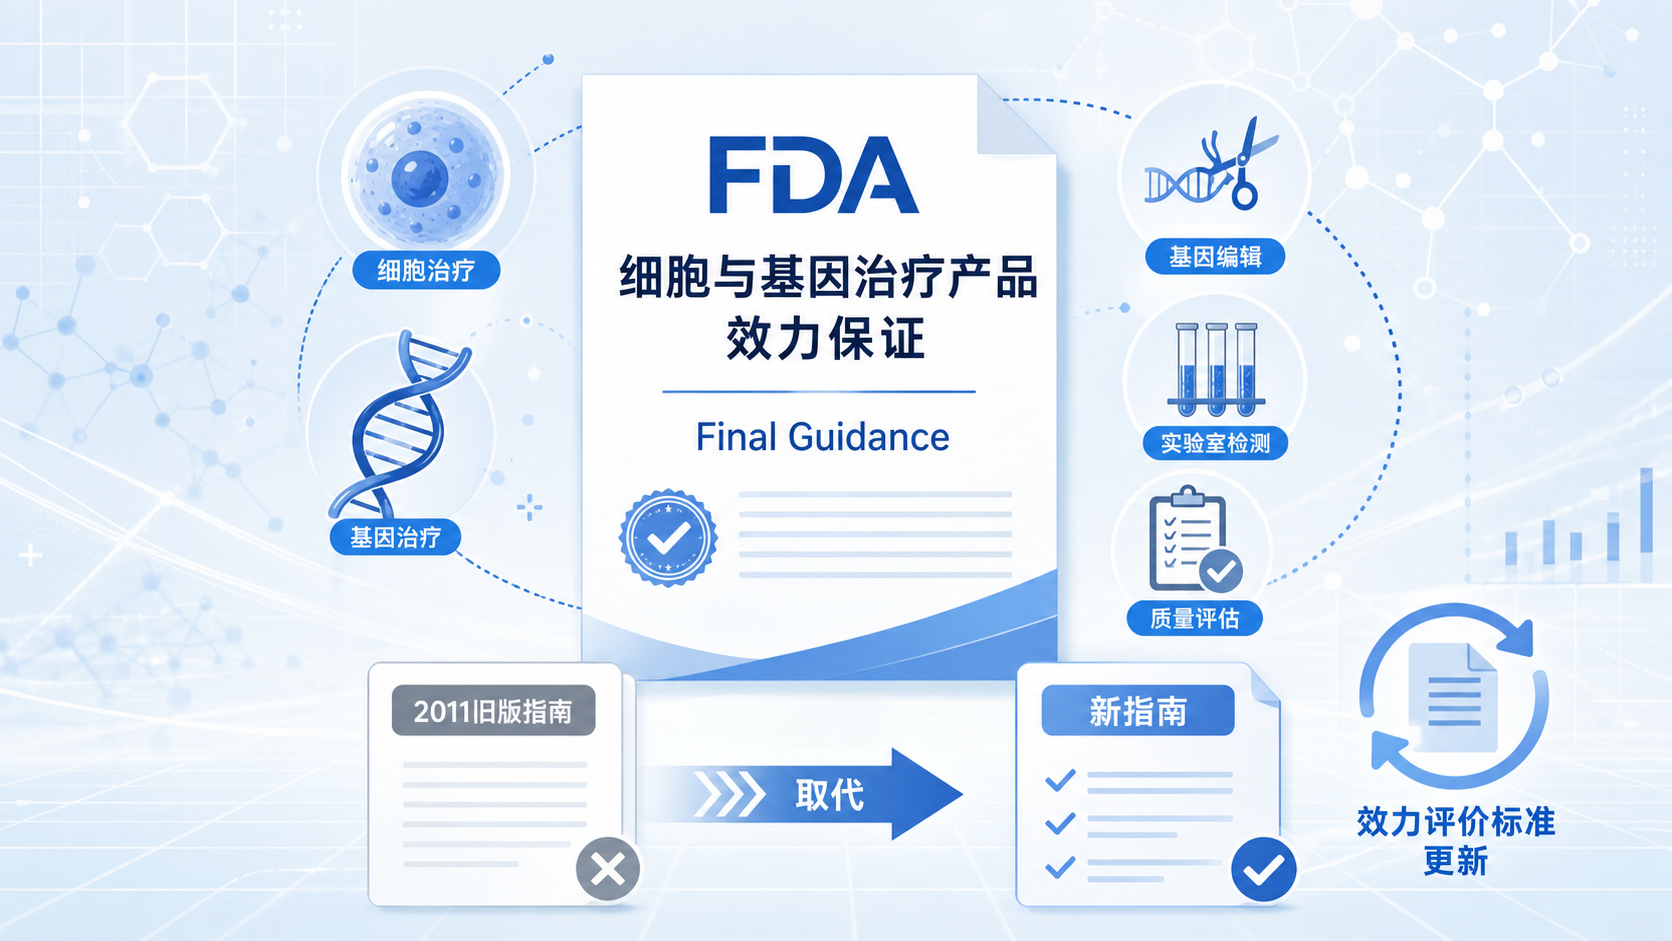
2026 年 11 月 2 日,美国 FDA 发布《细胞与基因治疗产品效力保证》最终指南,取代 2011 年 1 月的旧版效力检测指南。新指南引入基于科学与风险的"效力保证策略",要求把效力保证贯穿从 IND 研发、BLA 审批到上市后质量监测的整个产品生命周期,而不再仅依赖终产品检测。对包括 CAR-T 在内的癌症细胞治疗和基因治疗而言,这是一次具有里程碑意义的监管框架升级。
1. 从"终产品检测"到"全生命周期保证":监管思路的根本转变
效力(potency)是生物制品最核心的质量属性之一,指产品产生其预期治疗效应的特定能力。与可通过成熟分析方法评估一致性的传统化药不同,细胞与基因治疗产品往往含有活细胞、基因改造材料或病毒载体,其生物活性由多重相互作用的机制共同决定,单一实验室检测很难完整刻画。
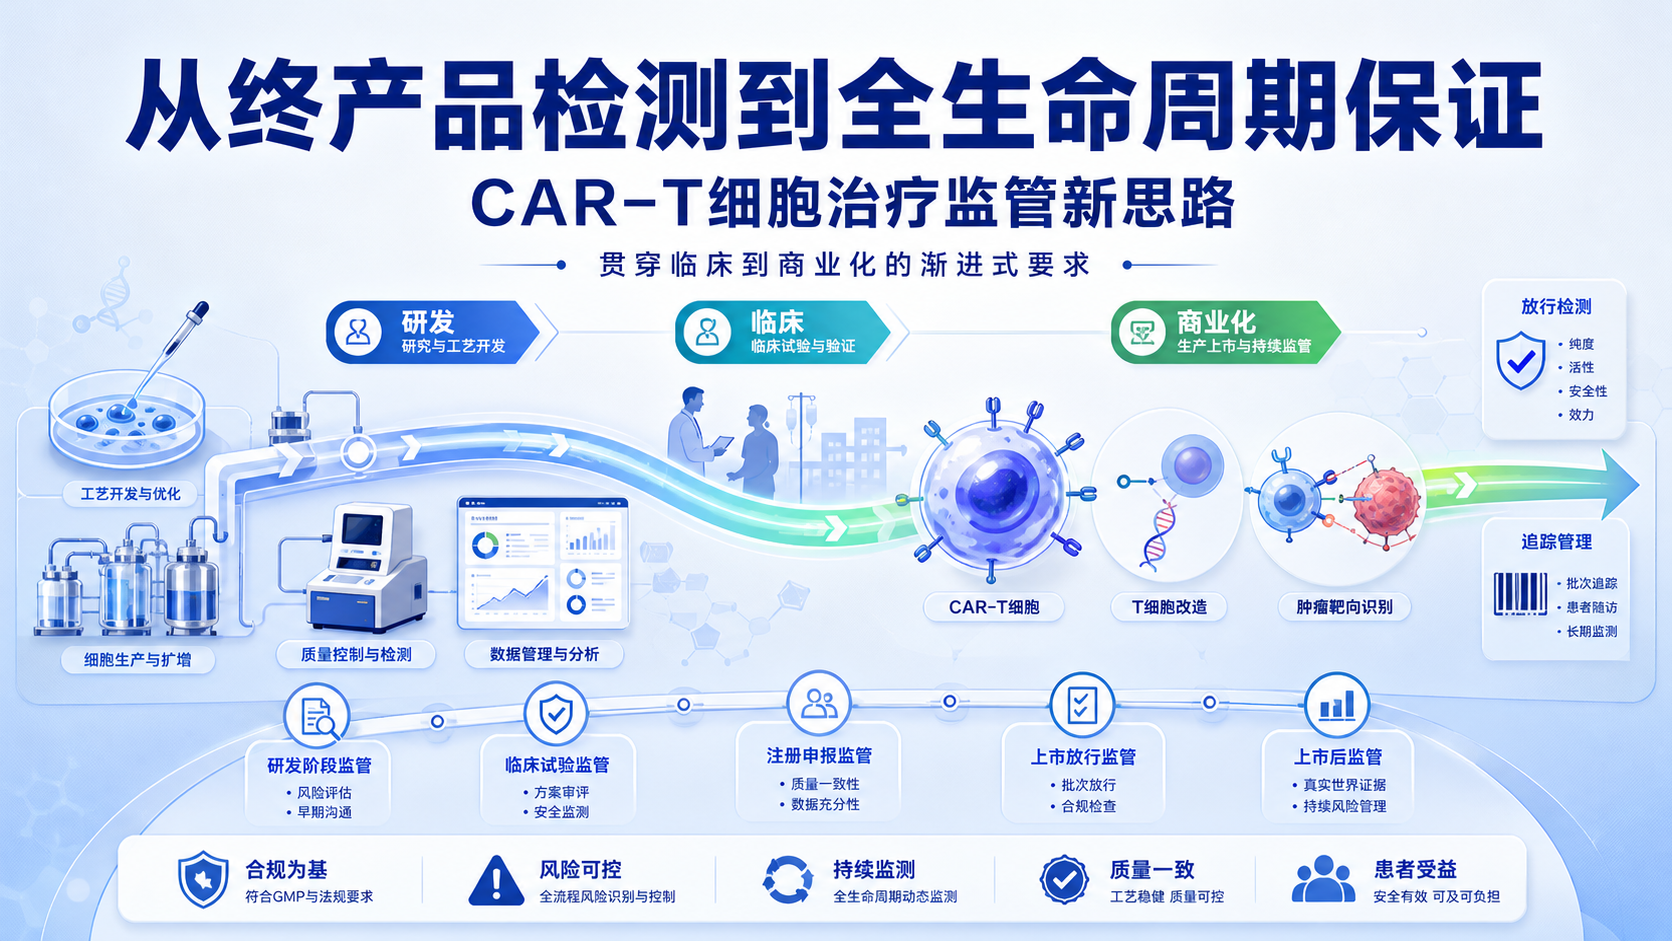
正是基于这一复杂性,FDA 的新指南不再依赖终产品的效力检测,而是提出了贯穿产品全生命周期的"效力保证策略"。这一策略整合了生产工艺设计、原辅料控制、生产过程监测、效力分析以及产品放行的预定接受标准。FDA 特别强调,制造商应当识别与效力相关的关键质量属性(CQA),并选择能够有意义地评估产品预期生物学功能的分析方法。
2. 对 CAR-T 等癌症细胞治疗的针对性要求
指南对肿瘤免疫治疗尤具现实意义。以 CAR-T 为例,其生产工艺涉及细胞采集、基因改造、扩增、质检与给药准备等多个环节,而自体产品(使用患者自身细胞)的起始物料在个体间差异巨大,既往治疗、基础疾病和细胞生长情况都会影响最终产品的生物学特性。FDA 明确指出,起始物料的变异性是效力的潜在风险来源,建议开发商评估其对细胞活力、表型和功能活性的影响。
对于使用病毒载体制备的个体化基因修饰细胞疗法,指南要求同时评估生产所用载体与最终细胞产品,建议在用于制备患者专属疗法前,先证明每个载体批次的生物活性充分,并对终产品进行适当效力检测,以降低产生效力不足批次、延误治疗的风险。
3. 贯穿临床到商业化的渐进式要求
新指南还明确了效力保证要求在临床开发不同阶段的演进路径。早期研究阶段,开发商可能尚未完全表征产品的全部生物学属性,FDA 允许效力分析与生产控制随证据积累逐步完善,但要求在开始临床试验前建立初步的效力相关 CQA 并完成风险评估。随着开发推进到支持上市的关键研究,FDA 建议采用带有适当接受标准的定量效力检测,以识别并剔除效力不足的批次。
对于已获批的生物制品,现行法规仍要求对每批进行效力检测,并评估可能影响产品质量的生产变更。FDA 特别强调,效力保证策略应随开发商对产品作用机制、临床表现和生产特性的认知加深而持续演进。FDA 生物制品评价与研究中心主任 Karim Mikhail 表示,接受细胞和基因治疗的患者往往正在与癌症、罕见病等严重乃至危及生命的疾病抗争,他们理应获得"产品将按预期发挥作用"的保证。该指南为推荐性文件,不新增具有法律强制力的要求,CBER 将于 2026 年 12 月 10 日举办线上研讨会进行解读。
来源:美国 FDA、Federal Register、OncoDaily、Clinical Supply Leader 等公开报道
声明:本文资讯来源于公开报道及学术期刊,仅作行业信息传播,不构成临床用药建议。转载需注明来源。
- 1. 从"终产品检测"到"全生命周期保证":监管思路的根本转变
- 2. 对 CAR-T 等癌症细胞治疗的针对性要求
- 3. 贯穿临床到商业化的渐进式要求