19
 分享
引言Introduction
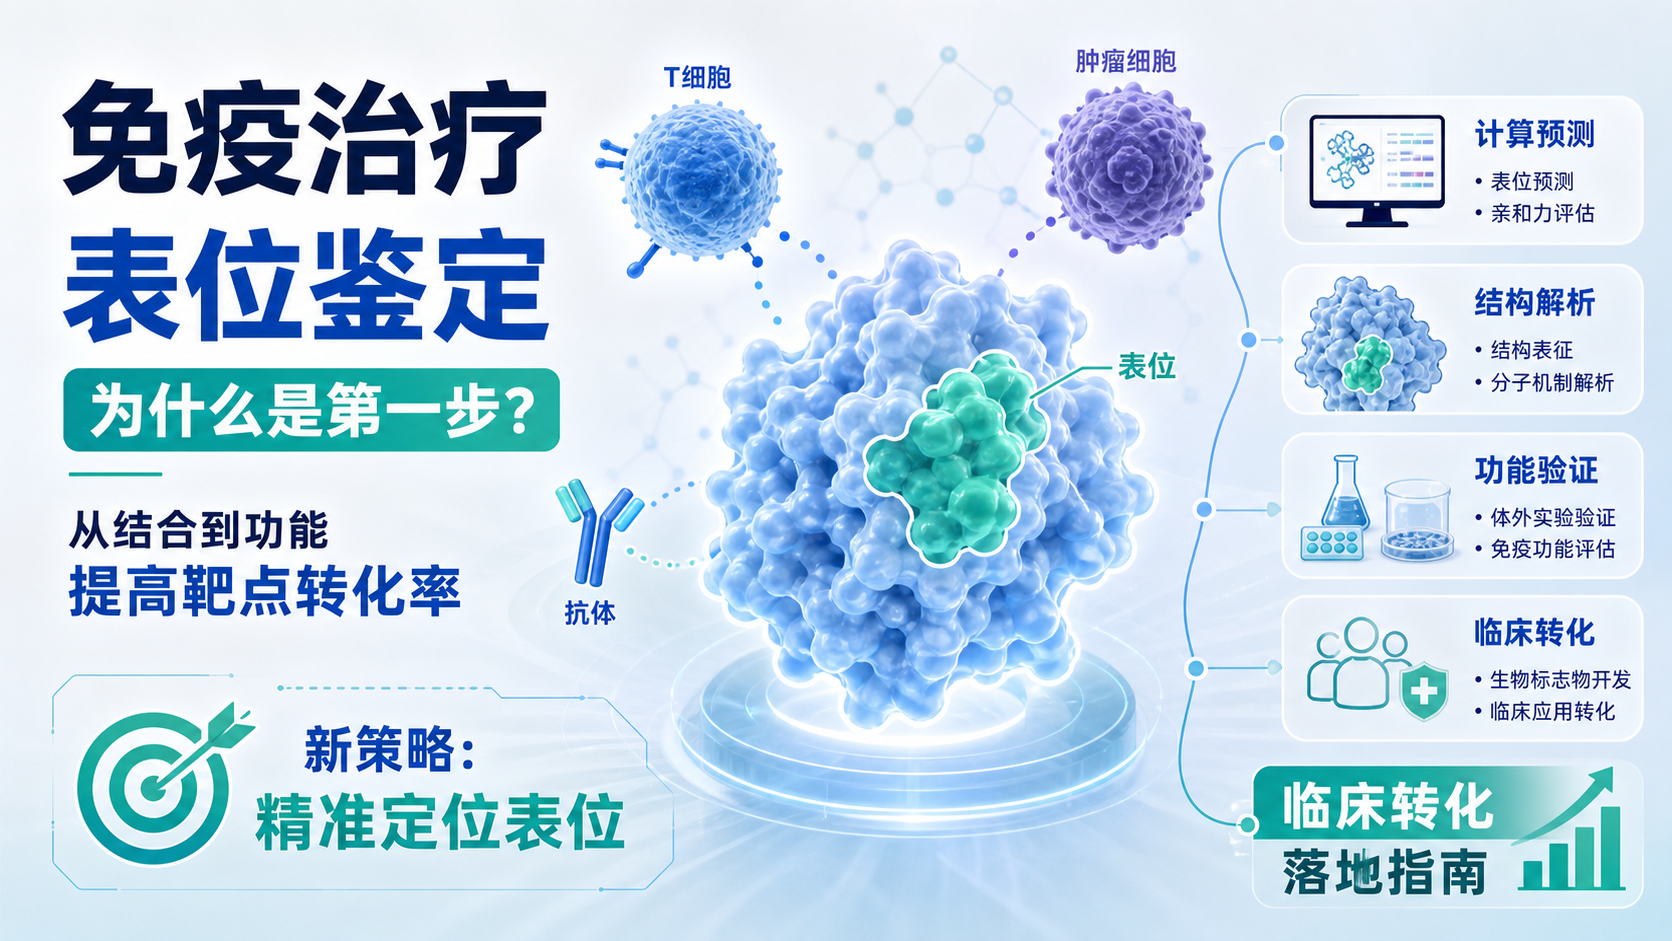
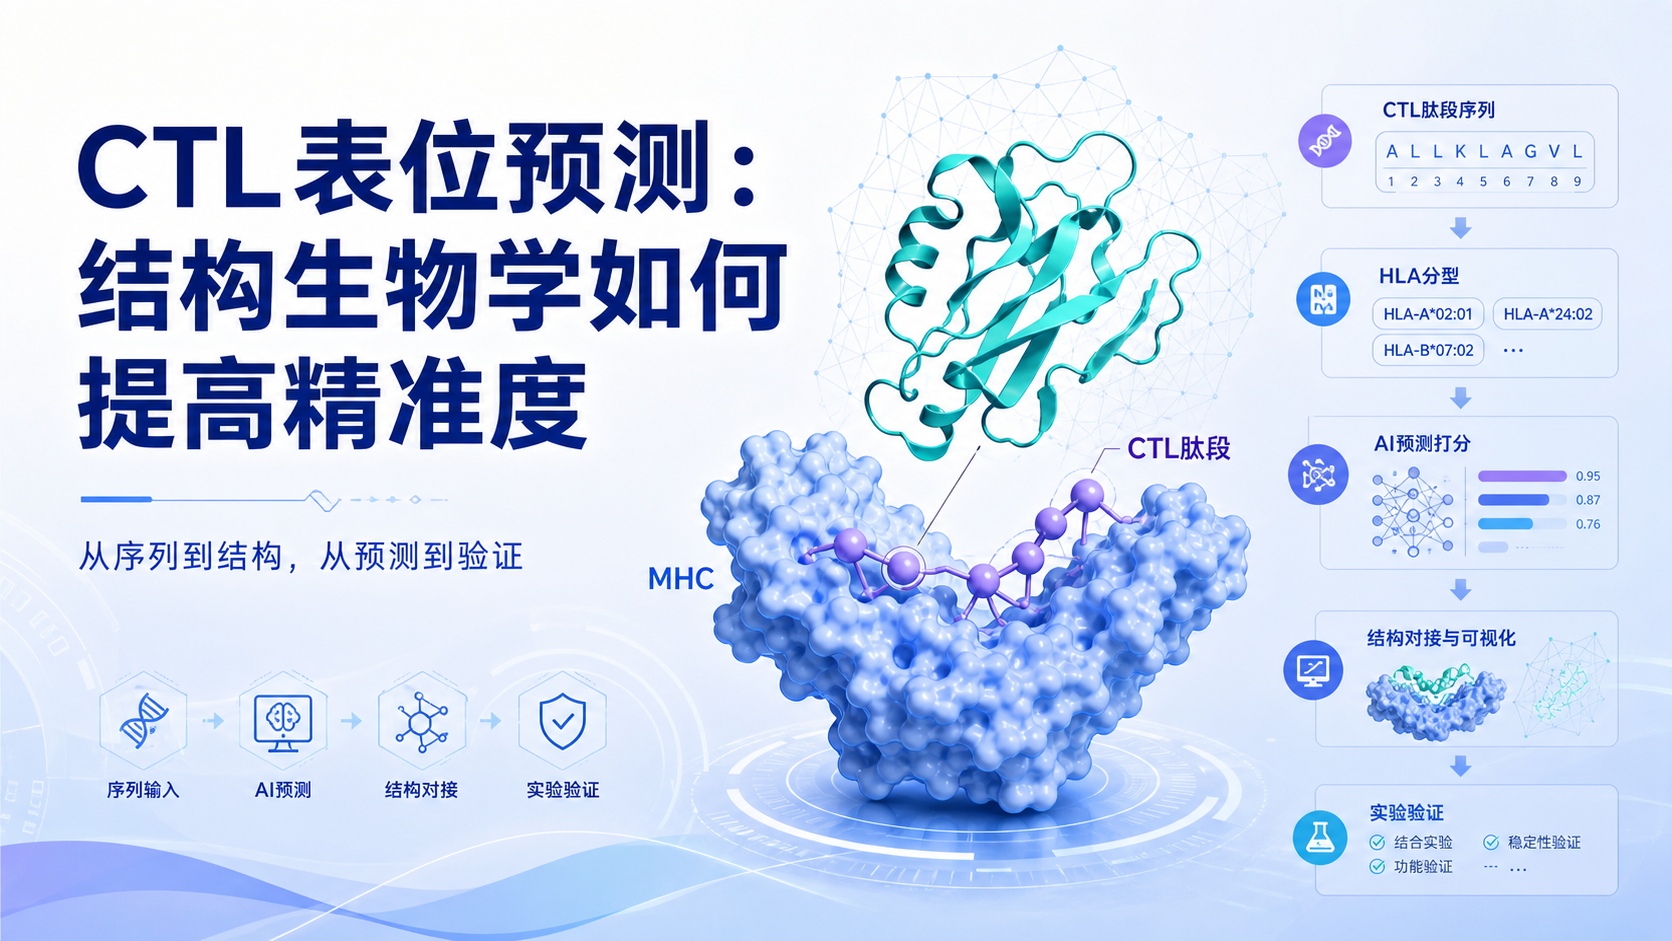
CTL表位预测正在从“找片段”走向“看结构、看机制、看真实免疫原性”。但很多研究只停留在序列层面,导致候选表位多、验证少,转化效率低。把结构生物学纳入CTL表位预测,是提高命中率和疫苗设计精度的关键一步。
1. 为什么CTL表位预测不能只看序列
1.1 序列预测能筛选候选,但无法解释真实结合
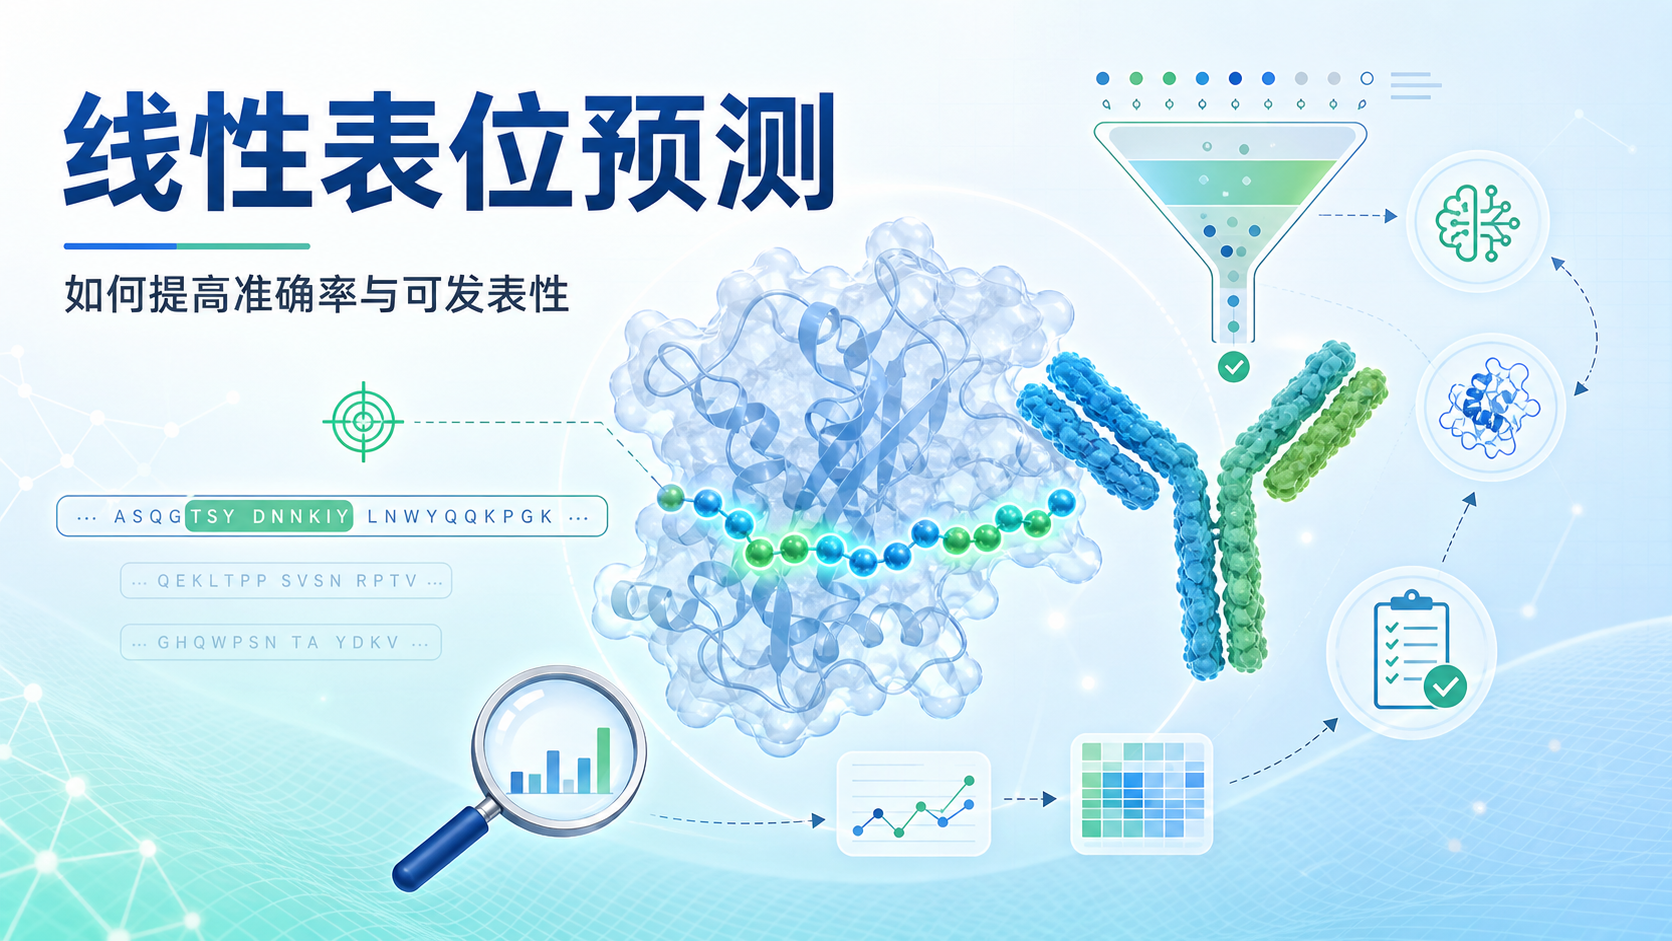
传统CTL表位预测多基于氨基酸序列、HLA结合基序和打分模型。它的优势是快,适合从大规模抗原中初筛候选肽段。但“能结合”不等于“能被加工、呈递并诱导CTL反应”。
实际免疫过程中,表位需要经历蛋白酶体切割、TAP转运、MHC I装载和TCR识别。任何一步受阻,候选表位都可能失效。仅看序列,容易忽略蛋白折叠、局部暴露度和构象稳定性。
1.2 结构信息能补上“可及性”和“构象约束”
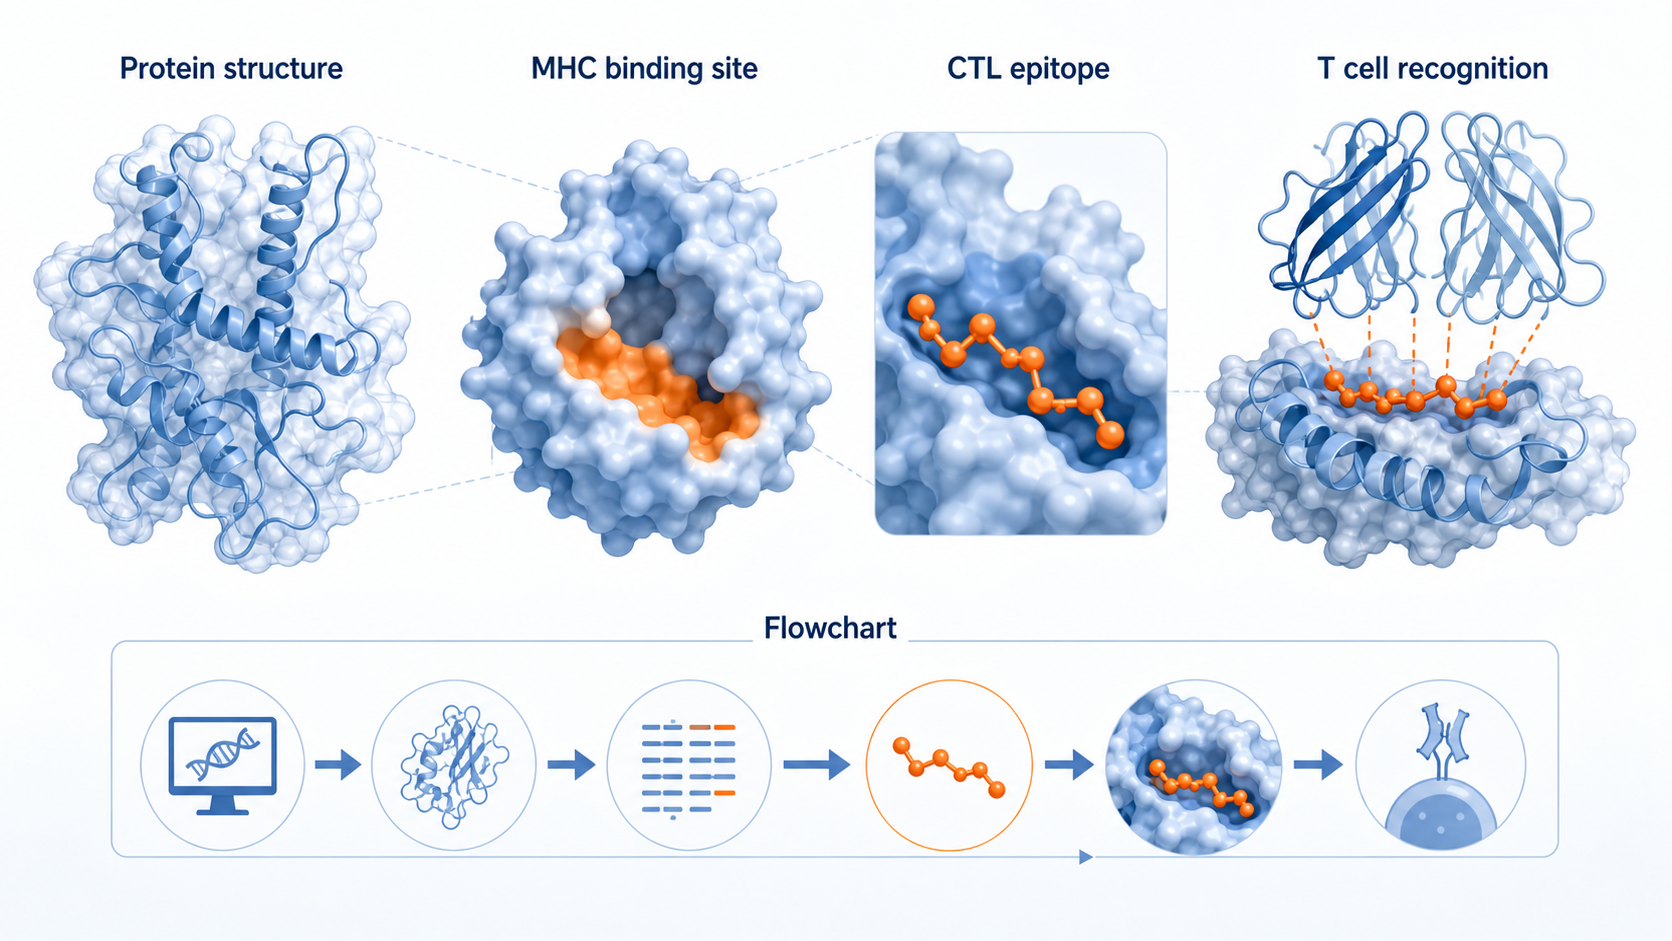
结构生物学可以回答两个关键问题。第一,表位是否位于蛋白表面、是否容易被加工暴露。第二,残基侧链构象是否有利于进入HLA结合槽。
很多高亲和力肽段在三维结构中并不处于可加工区域。 也有些序列打分一般,但因局部柔性高、表面暴露充分,反而更适合作为CTL表位。结构信息能显著减少“纸面高分、实验低效”的情况。
2. 结构生物学如何提升CTL表位预测精度
2.1 从蛋白折叠出发,优先筛选可呈递区域
结构生物学的第一步,是确认抗原蛋白的整体折叠和局部区域特征。可结合晶体结构、冷冻电镜、NMR,或高质量AlphaFold模型进行分析。
重点看三类区域:
- 表面暴露环区。
- 柔性较高的无规卷曲区。
- 可能被蛋白酶体切割的边界区域。
这些区域往往更接近真实CTL表位的来源。 相反,深埋于疏水核心的片段,即使序列得分高,也未必适合优先推进。
2.2 结构对接可评估肽-MHC稳定性
仅有HLA亲和力预测还不够。真正重要的是肽段与MHC I分子形成复合物后的稳定性。结构对接和分子动力学模拟可以进一步评估:
- 肽段在MHC结合槽中的构象是否合理。
- 锚定位点是否匹配HLA等位基因偏好。
- 复合物是否存在明显空间冲突。
- 结合后是否具有足够稳定性。
对CTL表位来说,稳定复合物通常比单纯高亲和力更接近有效免疫原性。 这也是结构方法相较单纯打分模型的重要优势。
2.3 结构约束可减少假阳性候选
在真实项目中,初筛往往会得到几十到上百个候选CTL表位。若不加结构过滤,后续验证成本很高。引入结构分析后,可按以下逻辑缩小范围:
- 先做序列层面HLA结合预测。
- 再筛选表面可及性高的区域。
- 再做肽-MHC结构建模。
- 最后进入体外免疫学验证。
这种分层筛选,能显著提高实验资源利用效率。 对医学生和科研人员来说,这也是课题设计中最实用的一步。
3. CTL表位预测与结构生物学整合的标准流程
3.1 推荐的研究流程
一个相对稳妥的整合流程包括以下步骤:
- 明确目标抗原来源,如肿瘤抗原、病原体蛋白或新抗原。
- 基于算法进行CTL表位预测,优先选择高分HLA结合候选肽。
- 用结构模型评估抗原蛋白表面暴露和可切割性。
- 对候选肽进行肽-MHC复合物建模。
- 结合保守性、免疫原性和人群HLA覆盖率综合排序。
- 进入实验验证,如ELISpot、四聚体染色、杀伤实验。
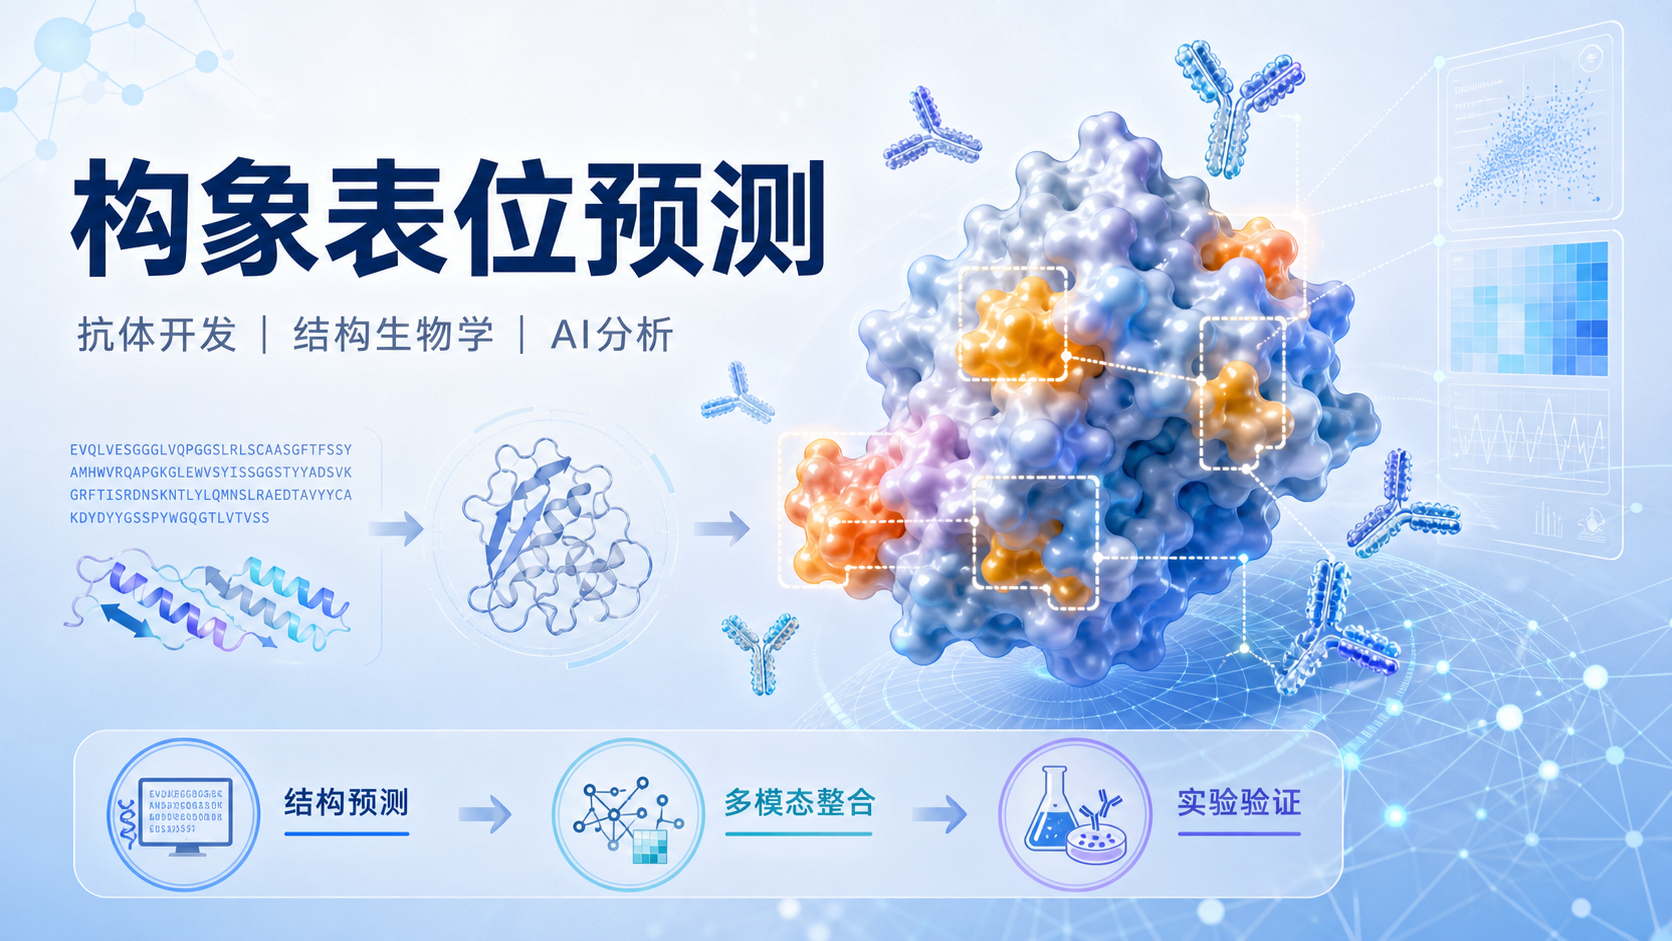
如果研究目标是精准疫苗设计,单轮预测远远不够。 需要“序列预测—结构筛选—实验验证”三步闭环。
3.2 结构数据源与工具选择
目前常见的数据和工具主要包括:
- 蛋白结构数据库,用于获取已解析结构。
- 预测结构模型,用于补足无晶体结构蛋白。
- 肽-MHC建模工具,用于分析复合物稳定性。
- 分子动力学模拟,用于观察构象波动。
这里要特别注意,任何预测都应与实验结果交叉验证。 结构模型可以提高效率,但不能替代免疫学实验。对高质量课题来说,方法学严谨比“模型堆砌”更重要。
4. 精准疫苗设计中的应用价值
4.1 肿瘤疫苗更依赖个体化CTL表位
在肿瘤疫苗场景中,CTL反应往往决定杀伤效应。尤其是新抗原疫苗,候选表位数量有限,筛选精度更重要。结构生物学可以帮助判断变异位点是否真正影响MHC装载和TCR识别。
这意味着,不是所有突变都值得做疫苗。 只有那些兼具表达、呈递和结构可及性的突变,才更可能成为高价值靶点。
4.2 感染性疾病疫苗更看重保守性与覆盖率
在病毒或细菌疫苗中,CTL表位往往需要兼顾保守性和群体覆盖率。结构分析可以帮助识别保守暴露区域,降低逃逸突变风险。
例如,在高度变异病原体中,位于结构保守核心附近、但仍可被加工呈递的片段,可能比高度可变表面环区更适合长期保护性免疫设计。这类思路对广谱疫苗尤其重要。
4.3 个体化设计需要HLA分型和结构联合判断
不同人群的HLA分布差异很大。精准疫苗设计不能只做“通用表位”,还要考虑目标人群的HLA覆盖率。结构生物学能帮助确认某一表位是否真正适配特定HLA亚型,从而提高人群层面的命中率。
5. 当前挑战与未来方向
5.1 预测模型仍有局限
目前CTL表位预测的主要瓶颈有三个:
- 抗原加工过程难以完全模拟。
- TCR识别规则复杂,远超单纯MHC结合。
- 真实免疫原性受宿主背景影响很大。
因此,未来模型的重点不是只追求更高分数,而是更接近生物学真实。 结构信息、组学数据和实验反馈必须融合。
5.2 多组学和人工智能将推动闭环优化
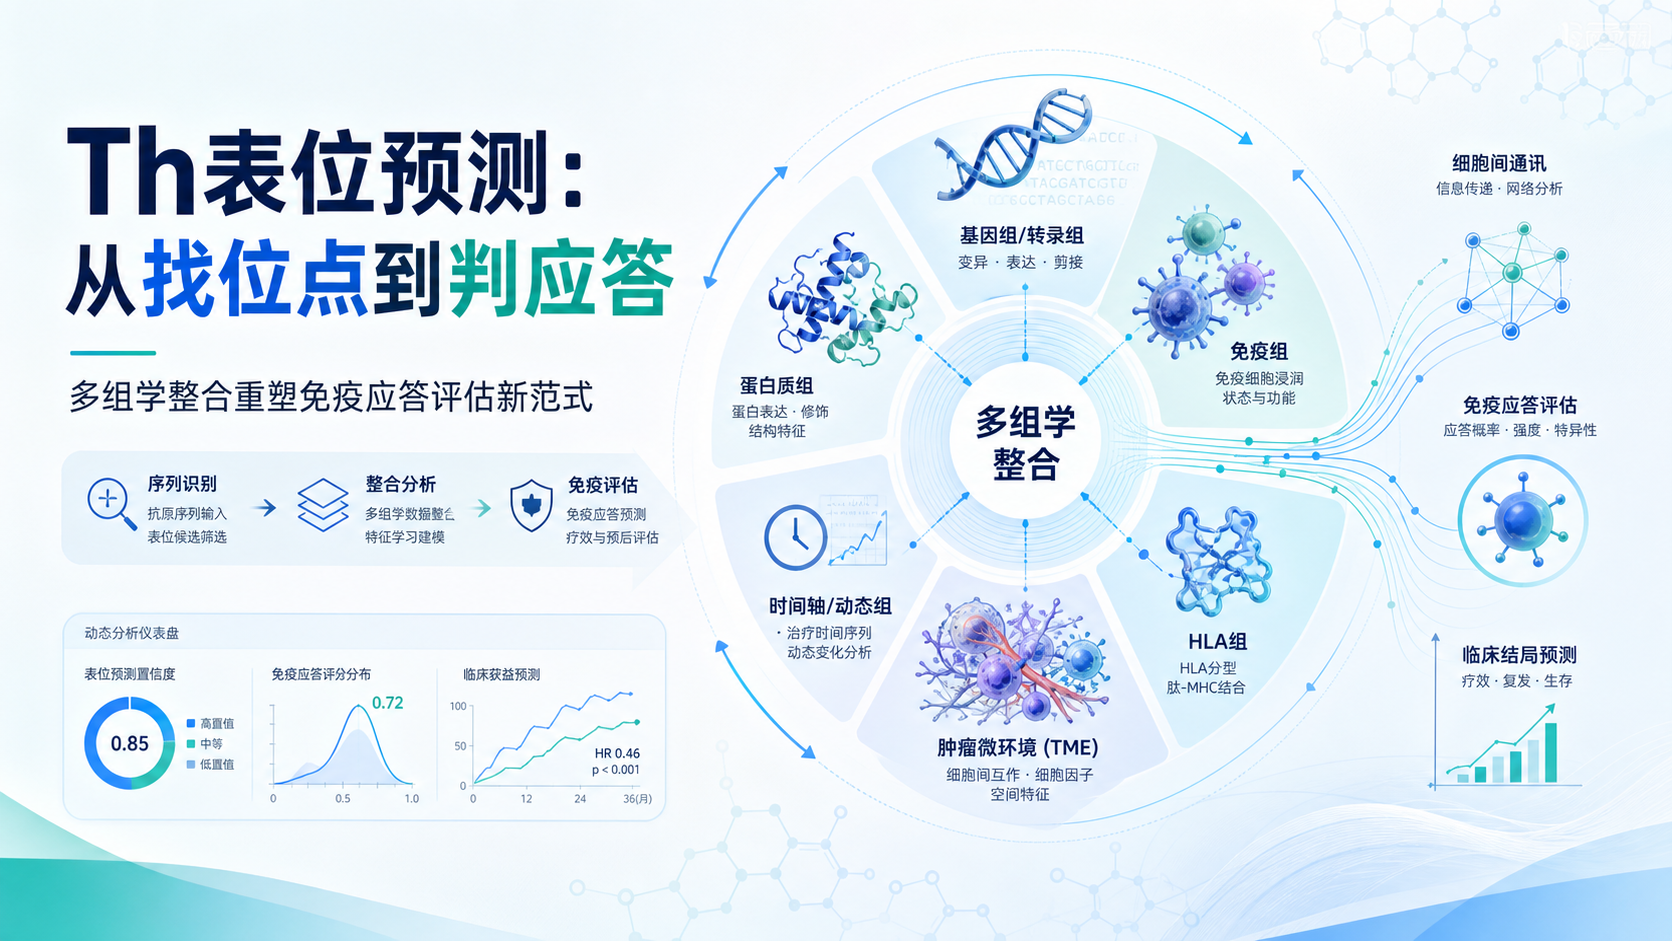
未来更可行的方向,是把蛋白结构、免疫肽组学、HLA分型、TCR数据和临床结局联合起来。这样不仅能预测“是否结合”,还可以预测“是否诱导有效CTL反应”。
对于课题设计而言,这类整合思路能显著提升创新性。尤其适合做机制研究、方法学研究和转化医学项目。
5.3 从预测走向验证,离不开专业工具支持
在实际科研中,真正耗时的往往不是“想法”,而是数据整理、候选排序和结果展示。如果能把CTL表位预测、结构建模和文献证据整合到同一工作流,项目推进会更快。 解螺旋可帮助研究者更高效地完成文献检索、结果整理与课题框架搭建,减少重复劳动,把更多精力放在实验设计和机制验证上。
总结Conclusion
整合结构生物学与CTL表位预测,核心价值在于把“序列层面的可能性”转化为“结构和免疫层面的可行性”。这条路线能降低假阳性,提高候选表位质量,也更符合精准疫苗设计的发展趋势。
对于医学生、医生和科研人员来说,未来的竞争不只是会做预测,而是能否把预测、结构和实验串成闭环。若你正在规划相关课题,建议从高质量抗原筛选、HLA分型、肽-MHC结构建模三步入手。也可以借助解螺旋,快速完成文献梳理与研究框架搭建,让CTL表位预测真正服务于精准疫苗设计。
- 引言Introduction
- 1. 为什么CTL表位预测不能只看序列
- 2. 结构生物学如何提升CTL表位预测精度
- 3. CTL表位预测与结构生物学整合的标准流程
- 4. 精准疫苗设计中的应用价值
- 5. 当前挑战与未来方向
- 总结Conclusion