

 15
 分享
引言Introduction
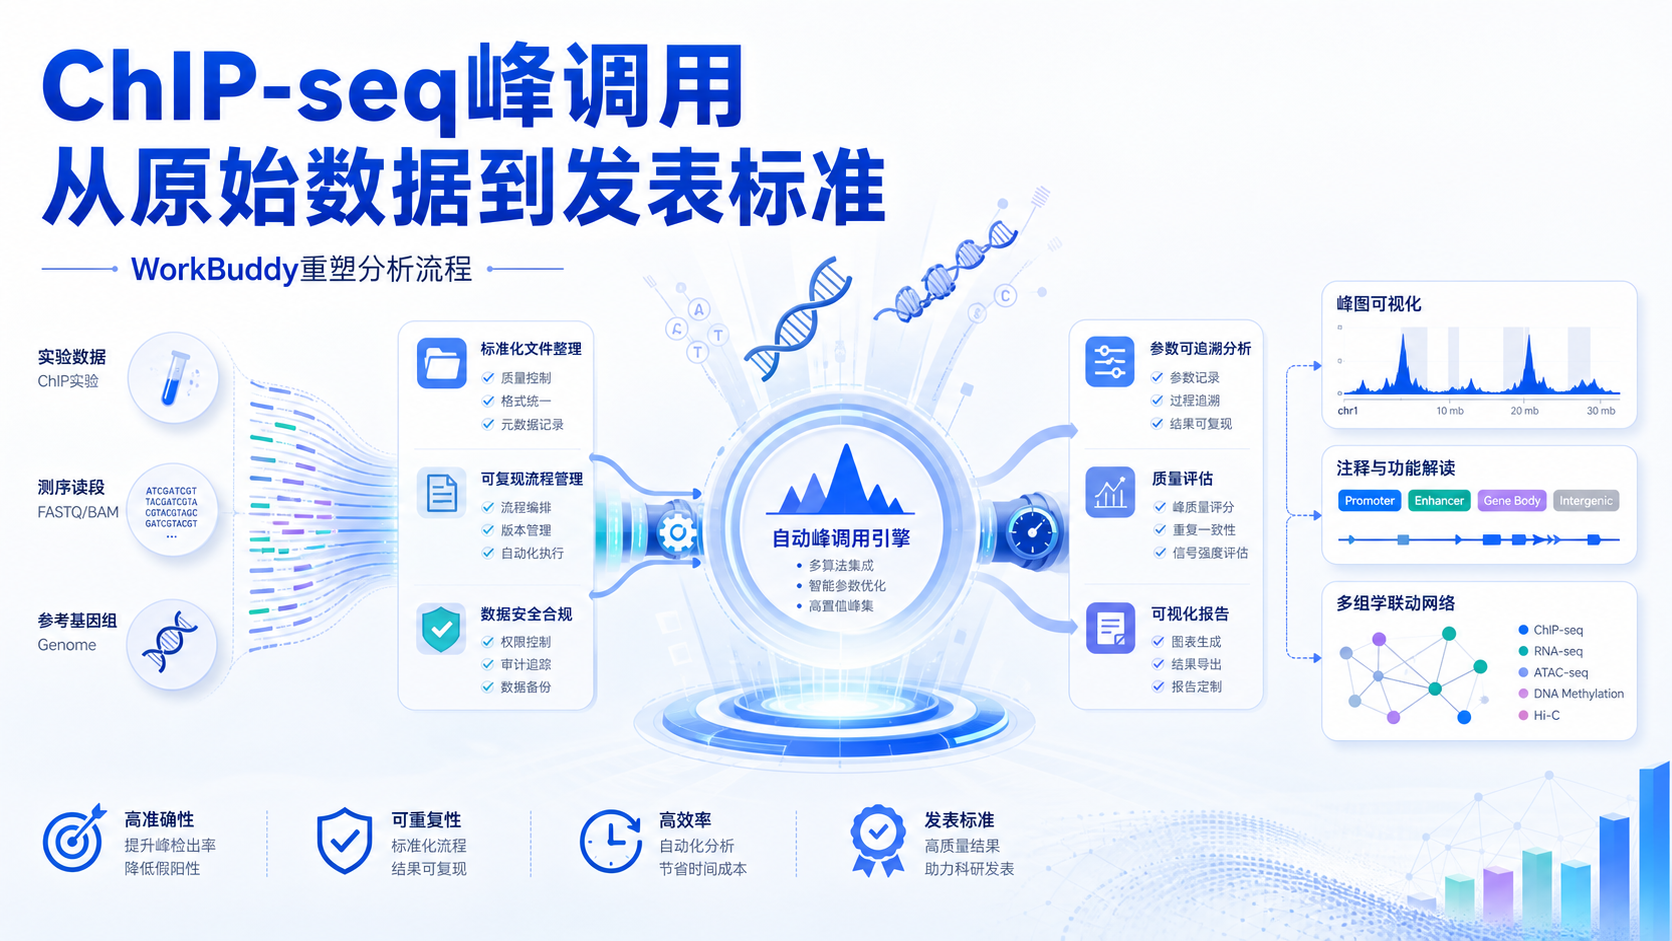
ChIP-seq分析链条长,步骤多,最容易卡在峰调用、参数选择和结果整合。原始数据处理后,如何把峰、注释、富集和可视化串起来,决定了最终结论是否可靠。WorkBuddy把这一过程从“手工拼接”推进到自动化协作。 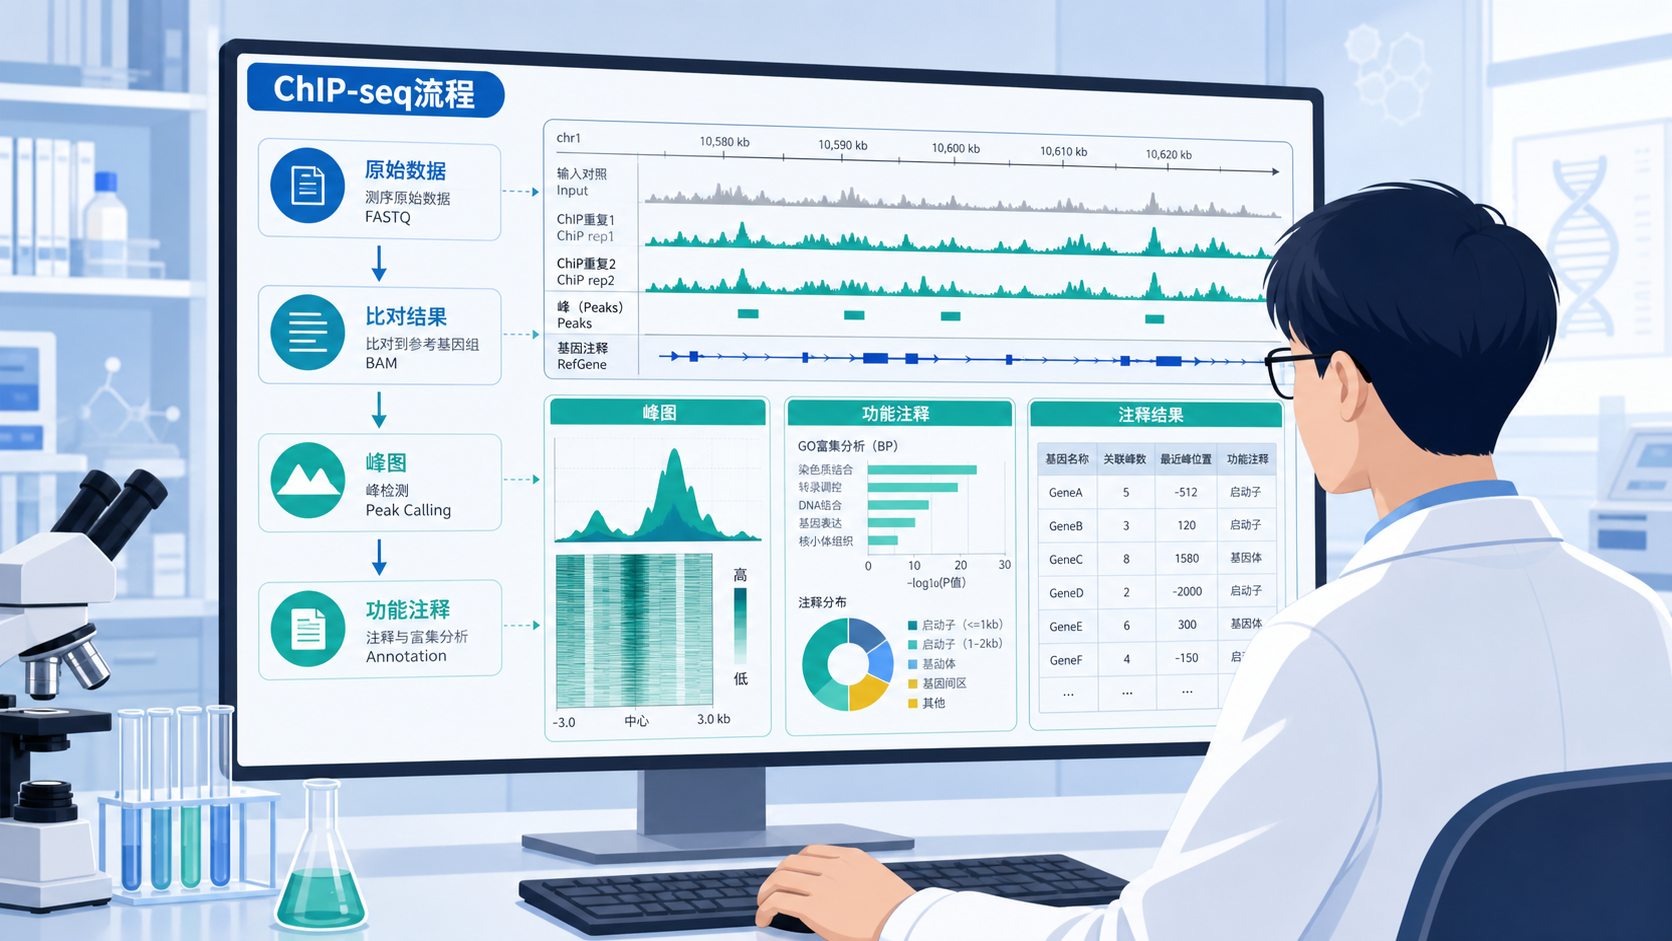
1. ChIP-seq峰调用为什么是分析成败的关键
1.1 峰调用不是简单找“高点”
ChIP-seq的核心任务,是从比对后的测序数据中识别蛋白-DNA结合富集区域。这个步骤直接影响后续差异峰分析、motif分析和功能注释。
如果峰调用不稳,后面所有分析都会偏移。常见问题包括:
- 背景噪音高,假阳性峰增多。
- 阈值过严,真实结合位点被漏掉。
- 不同样本参数不一致,组间比较失真。
峰调用的质量,决定了生物学解释的可信度。 这是ChIP-seq里最不能“凭感觉调参”的环节。
1.2 原始数据到峰文件,最容易断链
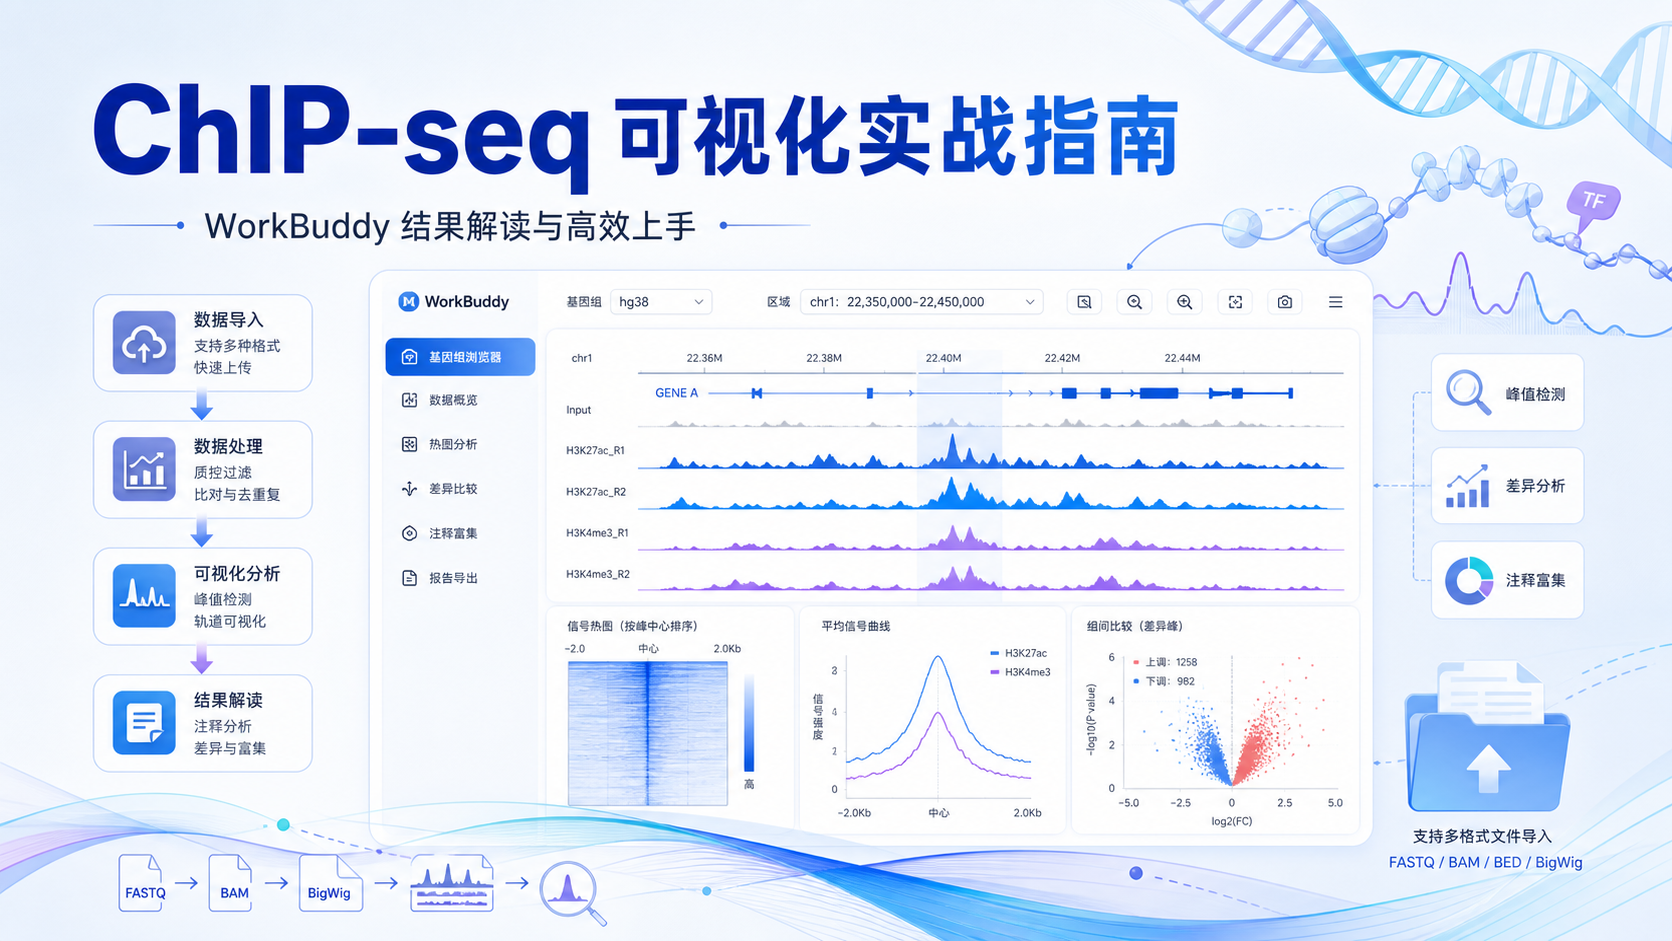
从fastq到可解释结果,通常要经过质控、比对、去重复、过滤、峰调用、注释和可视化。每一步都可能产生新的文件格式和中间结果。
传统流程的问题在于:
- 文件分散,版本难追踪。
- 软件切换频繁,参数记录不完整。
- 结果图表需要手动拼接,重复劳动多。
对于科研团队来说,这不仅耗时,还影响复现。一旦某个峰文件、注释表或参数表丢失,整个分析链条就容易断掉。
2. WorkBuddy如何重塑ChIP-seq峰调用流程
2.1 从数据组织开始标准化
根据上游知识库信息,WorkBuddy的核心价值,不只是“做图”,而是把科研任务涉及的数据、过程和文档统一管理。对于ChIP-seq分析,这意味着原始结果、峰调用输出、注释表和可视化文件可以在同一任务框架中被调用和保存。
它适合解决的,是这类现实场景:
- 峰调用结果已出,但文件命名混乱。
- 多个样本的peak表需要统一整理。
- 火山图、ROC曲线、注释图需要批量生成并拼图。
当数据格式先被规范化,后续分析才有自动化基础。
2.2 自动调用模块,减少重复操作
上游资料提到,WorkBuddy会基于整理好的格式数据,调用对应模块完成作图,并将结果存入指定文件夹,再自动拼接成完整图版。这个思路放到ChIP-seq分析中,价值非常明确。
比如在峰调用之后,常见输出包括:
- 峰位点列表。
- 差异峰统计表。
- 富集区域分布图。
- 结果拼图和报告。
WorkBuddy的优势,是把这些分散动作变成连续流程。 用户不必每一步都重新打开工具、导入数据、调整版式。对于需要批量处理多个样本或多个比较组的实验室,这种效率提升非常实际。
2.3 参数可改,结果可追溯
科研分析不是“一键出图”就结束。真正高质量的流程,必须允许研究者回到参数层面做修正。
上游知识库中提到,用户可以直接修改颜色和某些参数,系统再自动更新结果。这一点很重要。因为ChIP-seq峰调用常常需要根据实验设计调整:
- 肿瘤组织和细胞系背景不同。
- 转录因子和组蛋白修饰峰形态不同。
- 对照样本深度和重复数不同。
可修改、可追溯、可复用,才是标准化分析工具该有的样子。 这比单纯追求“跑得快”更重要。
3. 峰调用之后,功能注释才真正开始
3.1 峰文件必须落到生物学问题上
ChIP-seq最终不是为了得到一张峰图,而是为了回答问题。比如某转录因子是否富集在启动子区域,是否影响某条通路,是否与肿瘤进展相关。
峰调用完成后,下一步通常是:
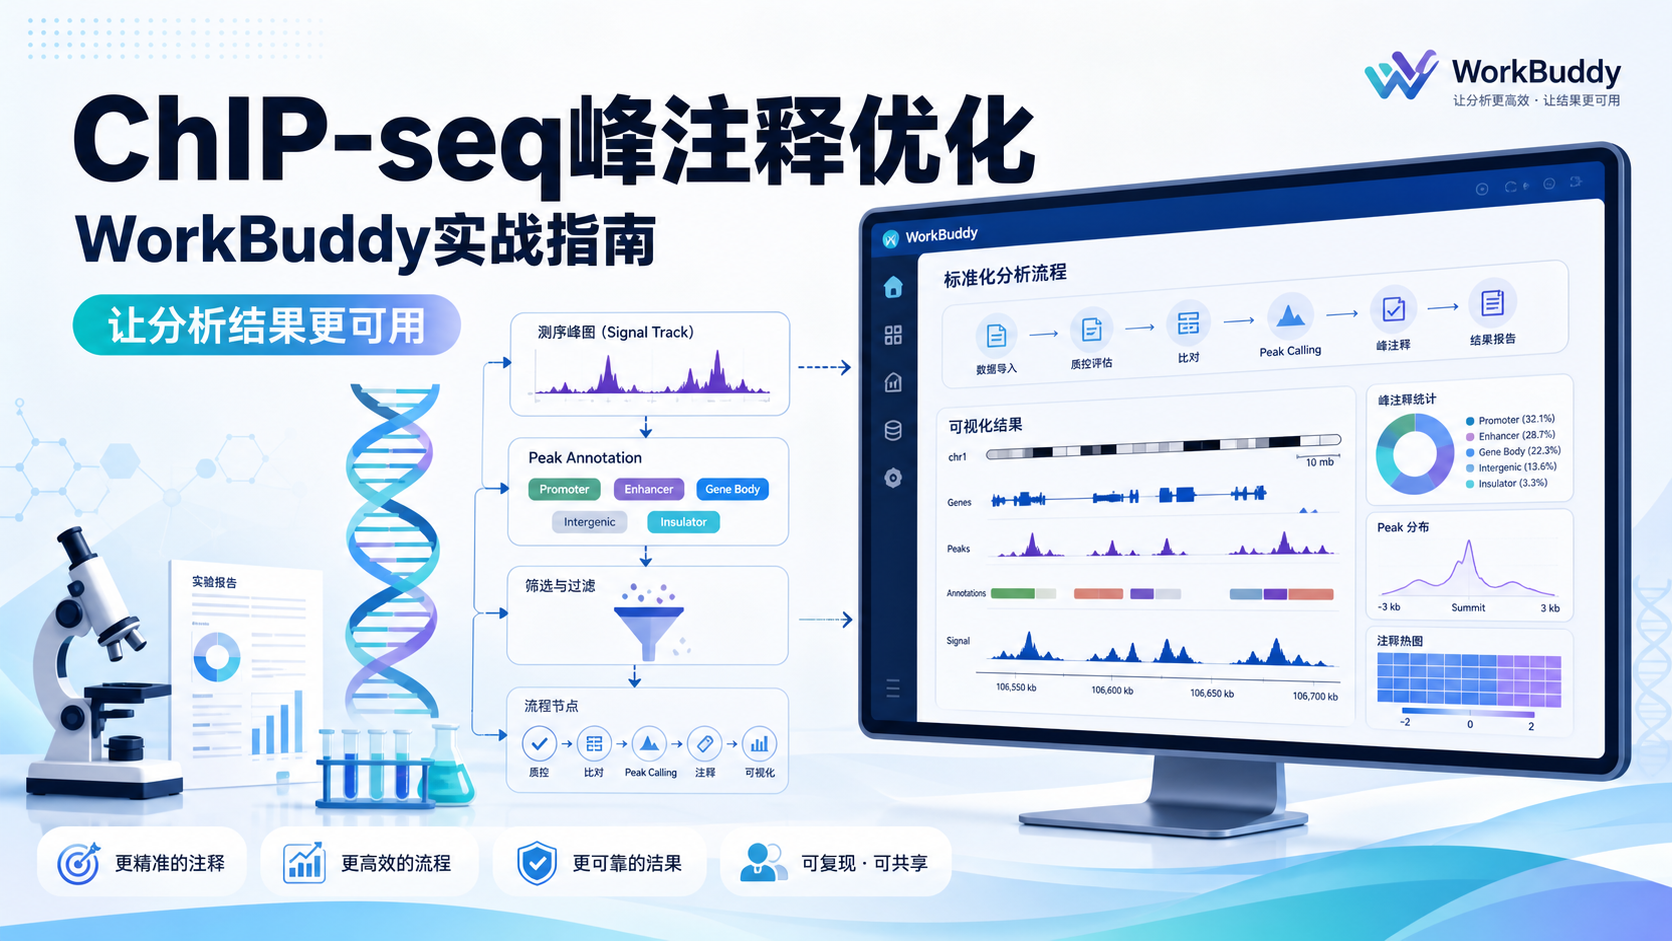
- 将peak注释到基因附近区域。
- 统计峰分布特征。
- 进行GO、KEGG或通路富集分析。
- 结合表达数据解释调控效应。
没有功能注释,峰只是坐标。只有映射到基因和通路,才有科研解释力。
3.2 与多组学结果联动更有价值
对于医学生、医生和科研人员来说,ChIP-seq很少孤立存在。它常与RNA-seq、qPCR、ATAC-seq或临床分型联合分析。
这时,WorkBuddy这类工具的意义在于:
- 把多个结果文件放在同一任务环境中。
- 统一管理分析记录。
- 方便对照不同图表和注释结论。
- 降低人工整理导致的错误率。
当峰调用结果能和功能注释、表达变化、临床分组一起被管理,结论的可信度会明显提高。
4. 从“手搓分析”到Agent协作,实验室效率会发生什么变化
4.1 传统方式的痛点很明确
很多实验室仍然依赖手工操作。问题不在于不会用软件,而在于流程太碎。
常见耗时点包括:
- 下载、整理和重命名文件。
- 反复确认每个样本对应的比较组。
- 手动生成多个图表。
- 最后再拼成论文需要的版式。
这类工作看起来琐碎,但很占时间。对高频做组学分析的团队来说,真正浪费的是流程切换,而不是计算本身。
4.2 WorkBuddy更适合“任务型科研”
从知识库信息看,WorkBuddy的思路接近科研场景下的Agent协作。也就是把“做分析”变成“发任务”,让系统去调用工具、整理结果、保存过程。
这类模式对ChIP-seq尤其适合,因为它本身就是标准流程明显、输出结构清晰的任务。研究者可以把精力放回到:
- 生物学问题是否成立。
- 结果是否与文献一致。
- 功能注释是否支持假设。
- 关键峰是否需要实验验证。
工具替你处理重复劳动,研究者专注解释结果。 这是现代生信工作流最有价值的转变。
5. 让ChIP-seq分析更接近发表标准
5.1 标准化输出比单次作图更重要
论文和课题答辩常常不缺图,缺的是可复现的分析逻辑。一个合格的ChIP-seq结果,至少要保证:
- 峰调用条件清楚。
- 样本分组明确。
- 统计阈值一致。
- 图表风格统一。
- 中间文件可回溯。
WorkBuddy能帮助科研人员把这些内容放进同一个任务记忆和文件体系里。这对后续复查、补图、返工和协作都很关键。
5.2 对实验室协作更友好
在团队场景中,ChIP-seq往往不是一个人做完的。实验人员负责样本,生信人员负责分析,PI负责判断结论。若流程不标准,沟通成本会很高。
有了统一的任务记录和结果存档后,协作会更顺:
- 新成员更容易接手。
- 老成员不必重复解释分析细节。
- 组会展示更高效。
- 论文补充材料更容易整理。
标准化不是形式主义,而是把科研协作成本降下来。
总结Conclusion
ChIP-seq峰调用的难点,不只是“找峰”,而是把原始数据、参数、结果和功能注释连成一条可靠链路。WorkBuddy的价值,在于把这条链路变成可管理、可复用、可追踪的流程。 对于需要高频处理组学数据的科研团队,它能显著减少重复劳动,提升结果一致性,也让后续注释和写作更顺畅。
如果你正在做ChIP-seq分析,希望把峰调用、结果整理和功能注释真正标准化,可以关注解螺旋 。它更适合科研场景下的流程协作与效率提升,让你把时间用在更有价值的生物学问题上。
- 引言Introduction
- 1. ChIP-seq峰调用为什么是分析成败的关键
- 2. WorkBuddy如何重塑ChIP-seq峰调用流程
- 3. 峰调用之后,功能注释才真正开始
- 4. 从“手搓分析”到Agent协作,实验室效率会发生什么变化
- 5. 让ChIP-seq分析更接近发表标准
- 总结Conclusion