62
 分享
引言Introduction
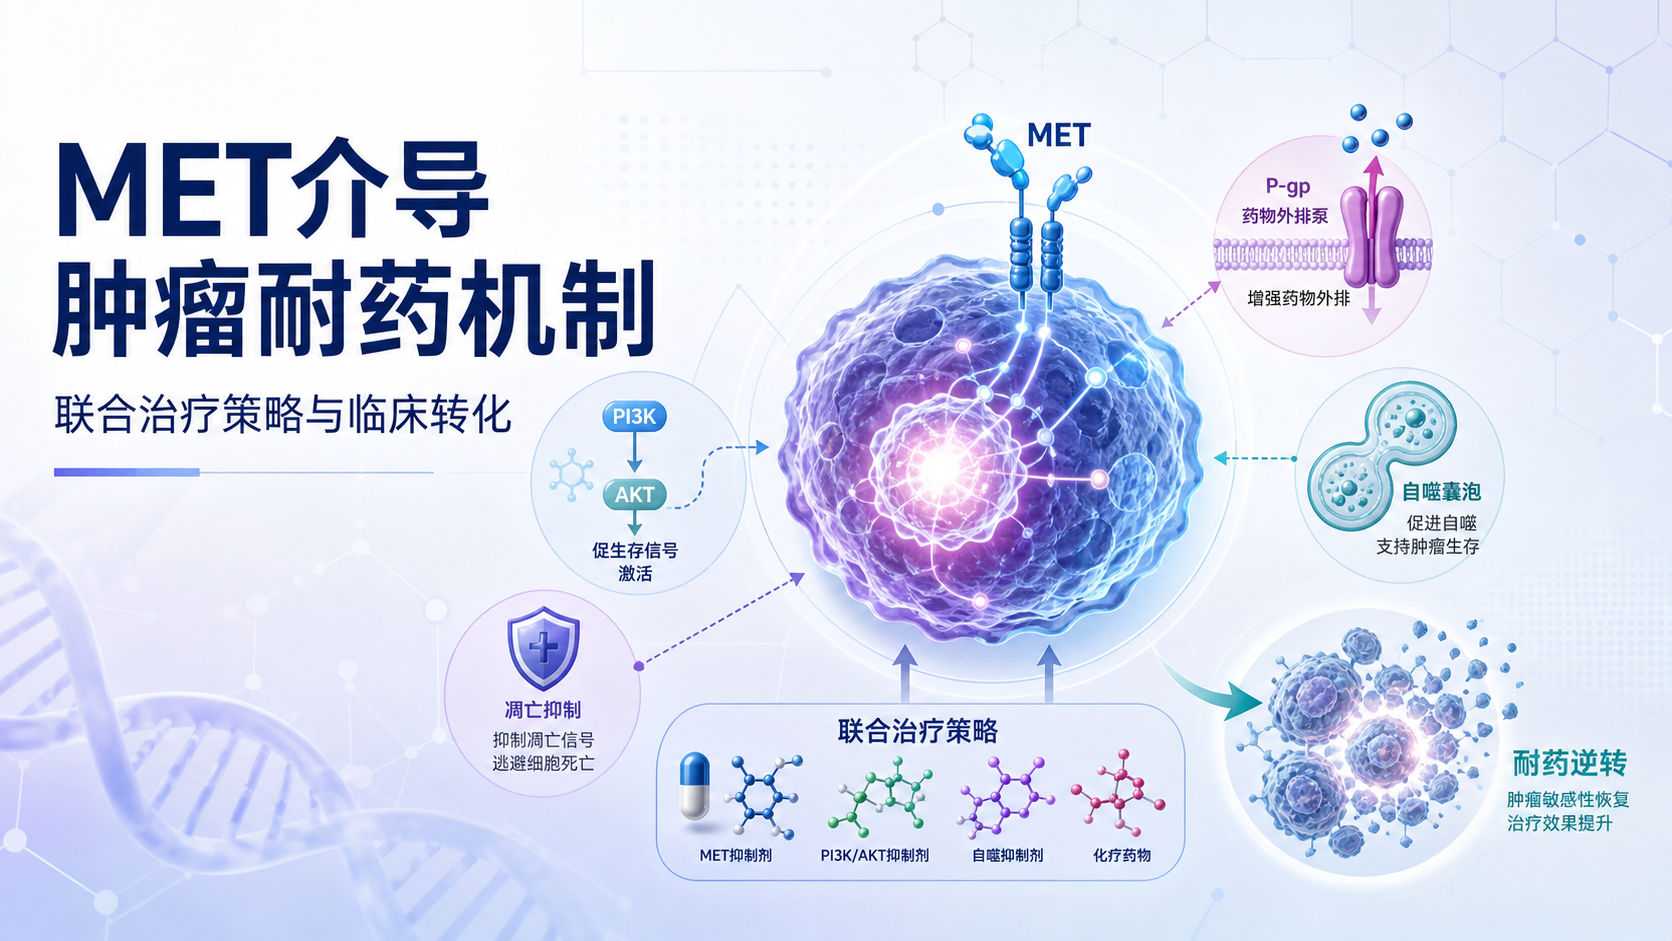
肿瘤耐药不是单一靶点失效,而是信号网络重编程后的结果。对医学生和科研人员来说,MET信号通路为何能同时影响增殖、凋亡和药物外排,是理解耐药机制的关键。抓住MET的上游激活和下游效应,才能看清耐药从何而来。

1.MET信号通路为何会参与肿瘤耐药
1.1 MET的核心生物学功能
MET是受体酪氨酸激酶,经典配体为HGF。被激活后,MET可触发多条下游通路,促进细胞生长、迁移、侵袭,并增强细胞对外界压力的适应能力。这种“生存优势”在肿瘤治疗中会直接转化为耐药表型。
从机制上看,MET并不是只影响一个环节。它更像一个信号枢纽。药物压力出现后,肿瘤细胞可通过MET重新启动存活程序,绕开原本被抑制的通路。这也是靶向治疗和化疗中常见的旁路激活现象。
1.2 耐药形成的两个层面
MET介导耐药,通常体现在两个层面。
- 直接增强细胞存活。 通过激活PI3K/AKT等通路,抑制凋亡。
- 间接降低药物效应。 通过调控外排蛋白、自噬和微环境适应,降低细胞内有效药物浓度。
这类机制的共同点是,它们都不会让肿瘤细胞“变弱”,反而让其在治疗压力下更稳定。 这也是临床上出现初始敏感、随后进展的常见原因。
2.MET介导耐药的新机制
2.1 通过PI3K/AKT通路重塑生存信号
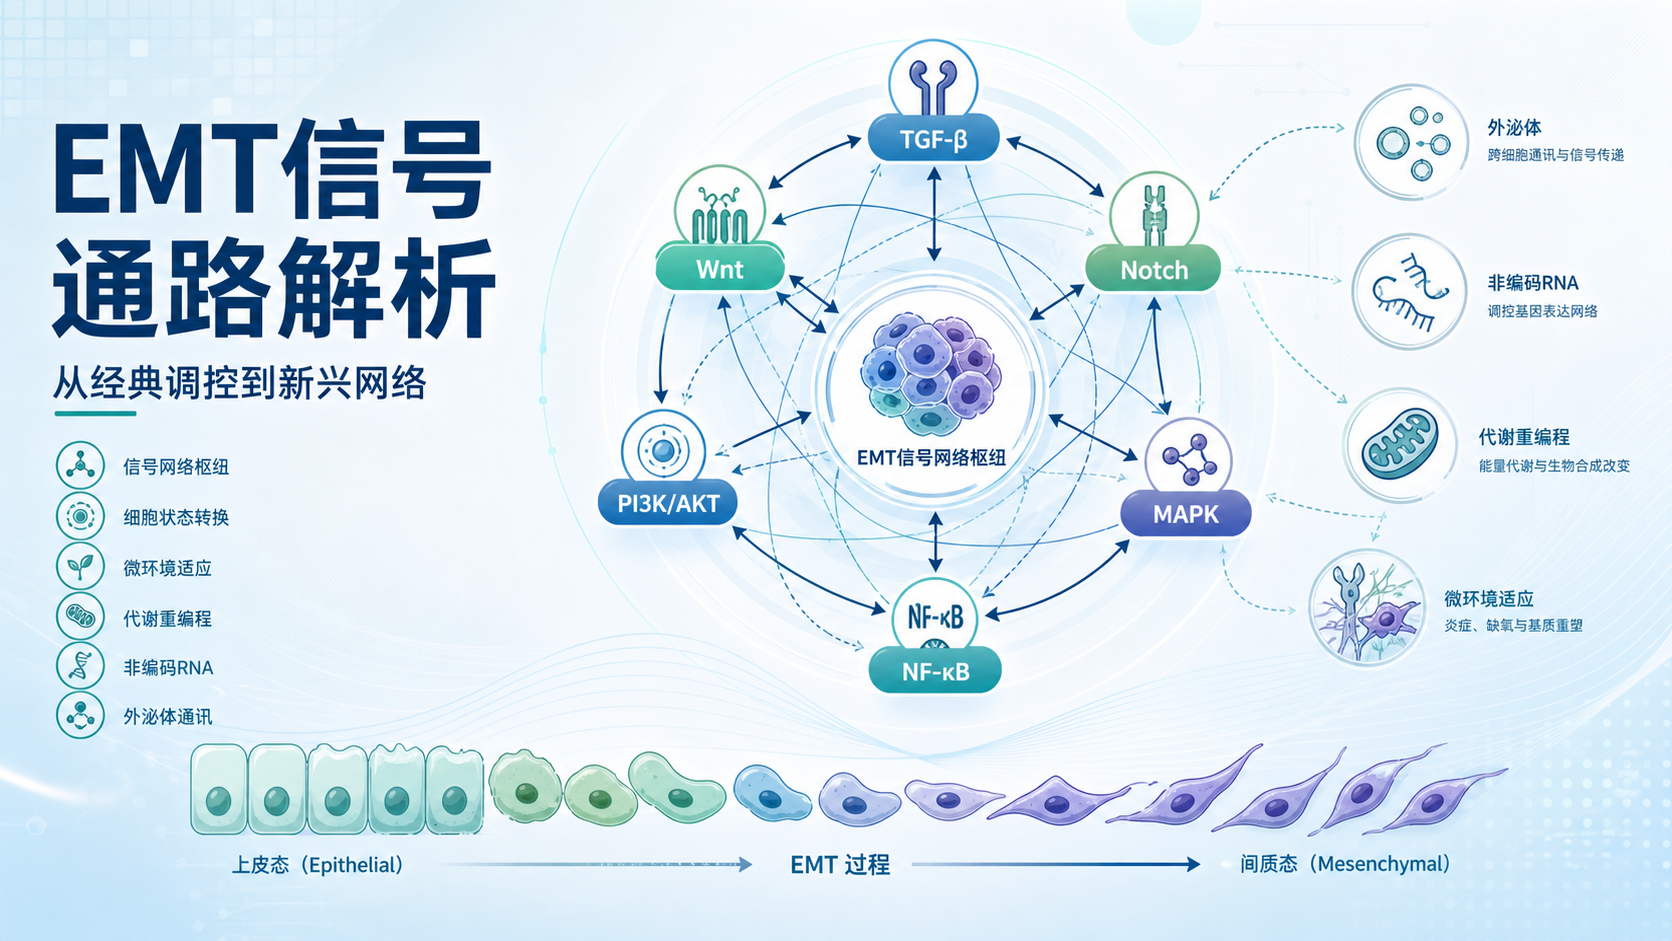
在已知的肿瘤耐药通路中,PI3K/AKT是最重要的枢纽之一。知识库明确指出,PI3K/AKT通路可促进细胞生长、抑制凋亡、促进血管生成,并抵抗化疗。 MET被激活后,可进一步驱动这一通路,使肿瘤细胞在药物处理后仍维持存活。
AKT的作用不止于上游信号放大。它还能直接磷酸化多个底物分子,改变细胞代谢、周期和凋亡阈值。对耐药而言,这意味着细胞不再轻易进入程序性死亡,而是更容易进入“存活优先”状态。
2.2 通过P-gp相关外排降低细胞内药物浓度
耐药领域中,P-gp是最典型的外排蛋白之一。知识库提到,PI3K/AKT激活后可调控下游P-gp表达,从而导致药物外排增加。MET上游激活后,如果联动这条轴线,就会让细胞内药物蓄积减少,抗癌效应同步下降。
这一机制在多药耐药中尤其重要。因为它不依赖单一药物。只要外排增强,多个结构不同的化疗药都可能受影响。这也是为什么一些肿瘤在一线方案失败后,会对后续治疗出现交叉耐药。
2.3 通过自噬形成“保护性缓冲”
自噬在肿瘤中具有双刃剑属性。知识库指出,很多化疗药物可诱导自噬,而自噬在肿瘤进展阶段常会保护肿瘤细胞,降低药物浓度,防止凋亡。 MET相关通路可参与这一过程。
从研究设计角度看,这一点很关键。若MET激活伴随自噬增强,说明细胞不只是被动耐受,而是在主动清除损伤、维持代谢稳态。这类“缓冲机制”会让药物短期内有效,长期却逐渐失效。
2.4 通过凋亡抑制提高耐药阈值
肿瘤细胞是否发生凋亡,是判断治疗是否有效的重要指标。知识库中提到,耐药研究中最重要的分子之一是Bcl-2家族和p53相关基因。Bcl-2可通过多种方式抑制凋亡,p53突变则会减少细胞凋亡并增加耐药。
MET通路与这些凋亡网络并不割裂。它通过上调生存信号、降低促凋亡压力,使肿瘤细胞在药物刺激下仍不进入死亡程序。因此,MET并不是“单独抑制药效”,而是把细胞死亡阈值整体抬高。
3.研究MET耐药机制时,如何设计更有说服力的证据链
3.1 体外实验应同时看表型和分子
如果只看单一分子变化,很难证明MET确实参与耐药。更可靠的做法,是把表型和通路证据连起来。
建议至少包含以下几类指标:
- 细胞活力和IC50变化。
- 凋亡比例变化。
- 迁移或侵袭能力变化。
- P-gp、Bcl-2、p-AKT等关键分子检测。
- 自噬相关标志物检测,如LC3变化需结合实验体系解释。
只有“药敏变化加上通路响应”,才能说明MET不是旁观者,而是驱动因素。
3.2 动物实验要验证“能否逆转耐药”
知识库中的套路很明确。动物水平的证据能补足体外实验的局限。可通过移植型或诱导型耐药模型观察肿瘤体积、重量和组织学变化。
在耐药研究中,常见的验证逻辑包括:
- 耐药组肿瘤体积持续增大。
- 联合干预组肿瘤生长被抑制。
- 其他脏器HE染色未见明显损伤,提示安全性较好。
- 分子层面可同步观察通路抑制是否发生。
这类“表型逆转”比单纯的相关性更有说服力。
3.3 评价耐药不能只看一个药物
知识库已强调,耐药模型建立后,通常需要用同种、同类及不同类型药物检测敏感性。因为多药耐药的本质不是某一种药失效,而是细胞防御系统整体增强。
因此,在MET相关研究中,建议关注:
- 是否存在多药交叉耐药。
- 是否存在外排蛋白上调。
- 是否存在PI3K/AKT持续激活。
- 是否存在自噬和凋亡的同步重编程。
这能帮助区分“单药耐受”与“真正的耐药网络重塑”。
4.对临床转化的意义
4.1 MET更像耐药网络中的放大器
从临床角度看,MET不只是一个治疗靶点,更像耐药网络的放大器。它可以把微弱的生存信号放大成稳定的耐药表型。也就是说,肿瘤并不一定依赖MET起始,但可能在治疗后逐渐“学会”利用MET。
这解释了为什么部分患者在初始治疗有效后,会出现疾病进展。真正的问题不是药物没进入体内,而是肿瘤细胞已经切换到了新的生存模式。
4.2 联合策略比单靶点更值得关注
如果MET确实驱动PI3K/AKT、自噬和外排蛋白,那么单纯抑制一个节点往往不够。更合理的思路是联合干预。
可考虑的研究方向包括:
- MET与PI3K/AKT轴联合抑制。
- MET与化疗药联合。
- MET与自噬调节策略联合。
- MET与外排蛋白相关机制联动分析。
联合策略的核心不是“加药越多越好”,而是精准切断肿瘤的代偿通路。
最后,如果你正在整理MET信号通路、耐药模型构建或机制图谱,建议用更系统的文献检索和写作工具提高效率。解螺旋 可以帮助你更快梳理通路逻辑、定位关键证据,并把复杂机制整理成适合论文和课题汇报的表达框架,减少重复检索时间。
总结Conclusion
MET信号通路参与肿瘤耐药,并不是单一机制,而是通过PI3K/AKT、自噬、P-gp外排和凋亡抑制等多个环节共同作用。对研究者而言,真正有价值的问题不是“MET是否相关”,而是“MET通过哪条轴线、在什么模型中、以何种方式推动耐药”。把表型、通路和动物证据串起来,才能形成可发表、可转化的完整链条。
如果你正在做相关课题、写综述或搭建耐药机制图,欢迎进一步使用解螺旋 ,让复杂的MET耐药研究更高效、更清晰。
- 引言Introduction
- 1.MET信号通路为何会参与肿瘤耐药
- 2.MET介导耐药的新机制
- 3.研究MET耐药机制时,如何设计更有说服力的证据链
- 4.对临床转化的意义
- 总结Conclusion