48
 分享

引言Introduction
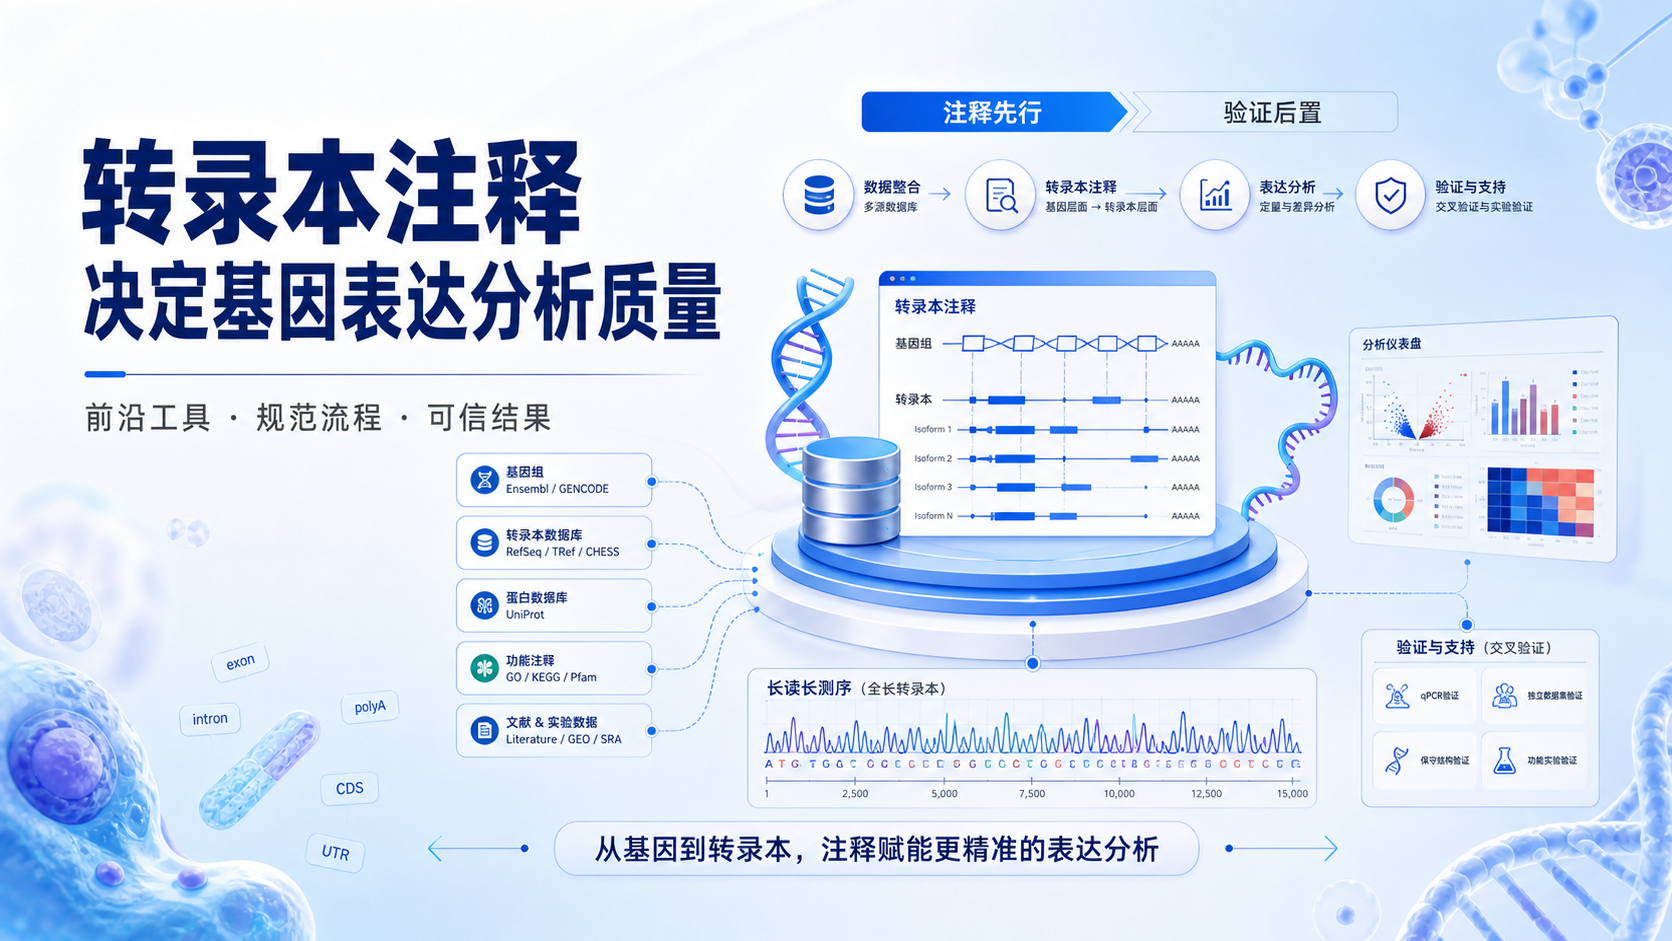
转录组组装是转录组分析中的关键一步。组装质量不稳,会直接影响后续差异表达、剪接变体和功能注释结果。对医学生、医生和科研人员来说,真正的难点不是“有没有数据”,而是如何把测序读段组装成可信、可用的转录本集合 。
1. 为什么转录组组装决定研究下限
1.1 组装不是简单拼接,而是重建生物学信息
转录组组装的目标,是把原始测序读段还原为尽可能完整的转录本序列。它不是机械拼接。它直接决定你能否识别新转录本、可变剪接事件和低丰度基因。
如果组装不完整,后续分析再精细,结论也可能偏离真实生物学。
这在肿瘤异质性研究、发育生物学和罕见病机制研究中尤其明显。
1.2 组装质量影响三类核心结果
高质量转录组组装通常会影响以下几个方面。
- 差异表达分析的准确性。
- 剪接异构体和融合转录本识别。
- 功能富集和通路注释的可信度。
对临床科研而言,这意味着一个基因到底“是否表达”,一个剪接变体是否与疾病相关,常常取决于组装是否可靠。
1.3 单细胞与空间转录组进一步抬高了门槛
随着单细胞和空间转录组发展,研究对象从“组织平均信号”变成“细胞级信号”。这对组装提出更高要求。
因为低起始量、扩增偏差和掉落值,都会让组装面临更大噪声。
换句话说,转录组组装越高效,越能帮助研究者从复杂样本中保留真实生物学差异。
2. 转录组组装的主要挑战
2.1 扩增偏差会扭曲真实表达比例
在单细胞或低起始量样本中,RNA往往需要扩增后再建库。这里最常见的问题,是扩增并不完全随机。
知识库中提到,PCR指数扩增会放大初始差异。比如10个拷贝和100个拷贝,经过一轮扩增后,比例可能被进一步拉大,而不是保持原有关系。
这意味着,组装前的数据输入本身就可能带有系统偏差。
2.2 细胞分离与样本保存限制了输入质量
样本制备越复杂,组装难度越高。人工分离单细胞不仅效率低,还容易引入选择偏差。
此外,很多临床样本难以获得新鲜细胞悬液,尤其是冷冻组织、尸检组织或稀有样本。
近年来,单核转录组分析为这类样本提供了新路径。细胞核相对更稳定,更易从冷冻或固定样本中获得。
这类策略虽然不直接等同于组装算法,但它决定了输入数据是否适合后续高效组装。
2.3 Barcode和UMI设计关系到去重和归属
高通量转录组测序通常依赖Barcode区分不同细胞,依赖UMI区分原始分子。
如果标记不清晰,后续组装会把不同来源的信号混在一起,或者把重复扩增误判为真实分子。
对于高通量样本来说,标记策略的质量,往往和组装效果同等重要。
3. 提升转录组组装效率的关键策略
3.1 先保证样本和建库策略匹配
不同研究问题,对组装策略的要求不同。
如果样本量少,且希望分析全长转录本,通常需要更注重覆盖完整性。
如果样本量大,更强调通量和成本控制,则要优先考虑数据均一性和去重效果。
从知识库中的经验看,少量细胞样本适合更强调全长信息的流程。大样本则更适合高通量方案。
选择正确的建库路线,能显著提高组装效率。
3.2 控制低质量读段,减少无效组装
高效组装的前提,是高质量输入。常见做法包括:
- 去除接头污染和低质量碱基。
- 过滤过短读段。
- 去除明显的污染序列。
- 统一不同批次的质控标准。
这一步看似基础,但对最终转录本拼接非常关键。
因为垃圾输入只会生成垃圾组装。
3.3 结合参考基因组与de novo策略
转录组组装并不只有一种思路。
在已有高质量参考基因组的物种中,参考引导组装更稳健。
在参考基因组不完整,或研究新物种、新转录本时,de novo组装更有价值。
实际研究中,很多项目会将两者结合。
先用参考引导获得主干框架,再用de novo补充新转录本和异常剪接事件。
这种组合策略通常更适合医学科研场景。
4. 高质量组装如何服务生物医学研究
4.1 肿瘤研究需要识别异构体和新事件
肿瘤并不只是“某个基因高表达”。
很多关键机制藏在剪接异构体、融合基因和低丰度异常转录本里。
如果组装分辨率不够,就容易漏掉真正有价值的信号。
例如,在肿瘤异质性分析中,单细胞层面的组装可帮助区分不同细胞亚群的转录程序。
这对靶点筛选、耐药机制和免疫微环境研究都很重要。
4.2 发育与神经研究依赖精细的转录本结构
发育生物学和神经科学中,转录本结构变化往往比总表达量变化更早出现。
尤其是空间信息和细胞状态转换过程中,某些剪接事件可能先于表型变化发生。
知识库提到,空间转录组和单细胞多组学正在不断发展。
这说明研究重心已经从“有没有表达”转向“在哪个细胞、在什么位置、以什么结构表达”。
高效组装正是把这些问题连接起来的基础。
4.3 多组学整合让组装结果更有解释力
单细胞基因组、转录组、甲基化组和染色质开放状态联合分析,能更完整地解释细胞命运。
组装结果如果足够准确,就能更好地与表观组数据对应,构建可信的调控网络。
这也是为什么近年来多组学平台备受关注。
不是数据越多越好,而是不同层级信息能否在同一生物学框架中对齐。
5. 医学科研中常见的实操建议
5.1 按研究目标决定分析深度
不同项目,不必追求同一套最高复杂度流程。
建议先问三个问题:
- 研究的是总表达,还是转录本结构。
- 样本量大,还是样本极少。
- 是否需要识别新转录本或剪接变体。
这三个问题基本决定了组装路线。
目标清晰,比盲目堆叠算法更重要。
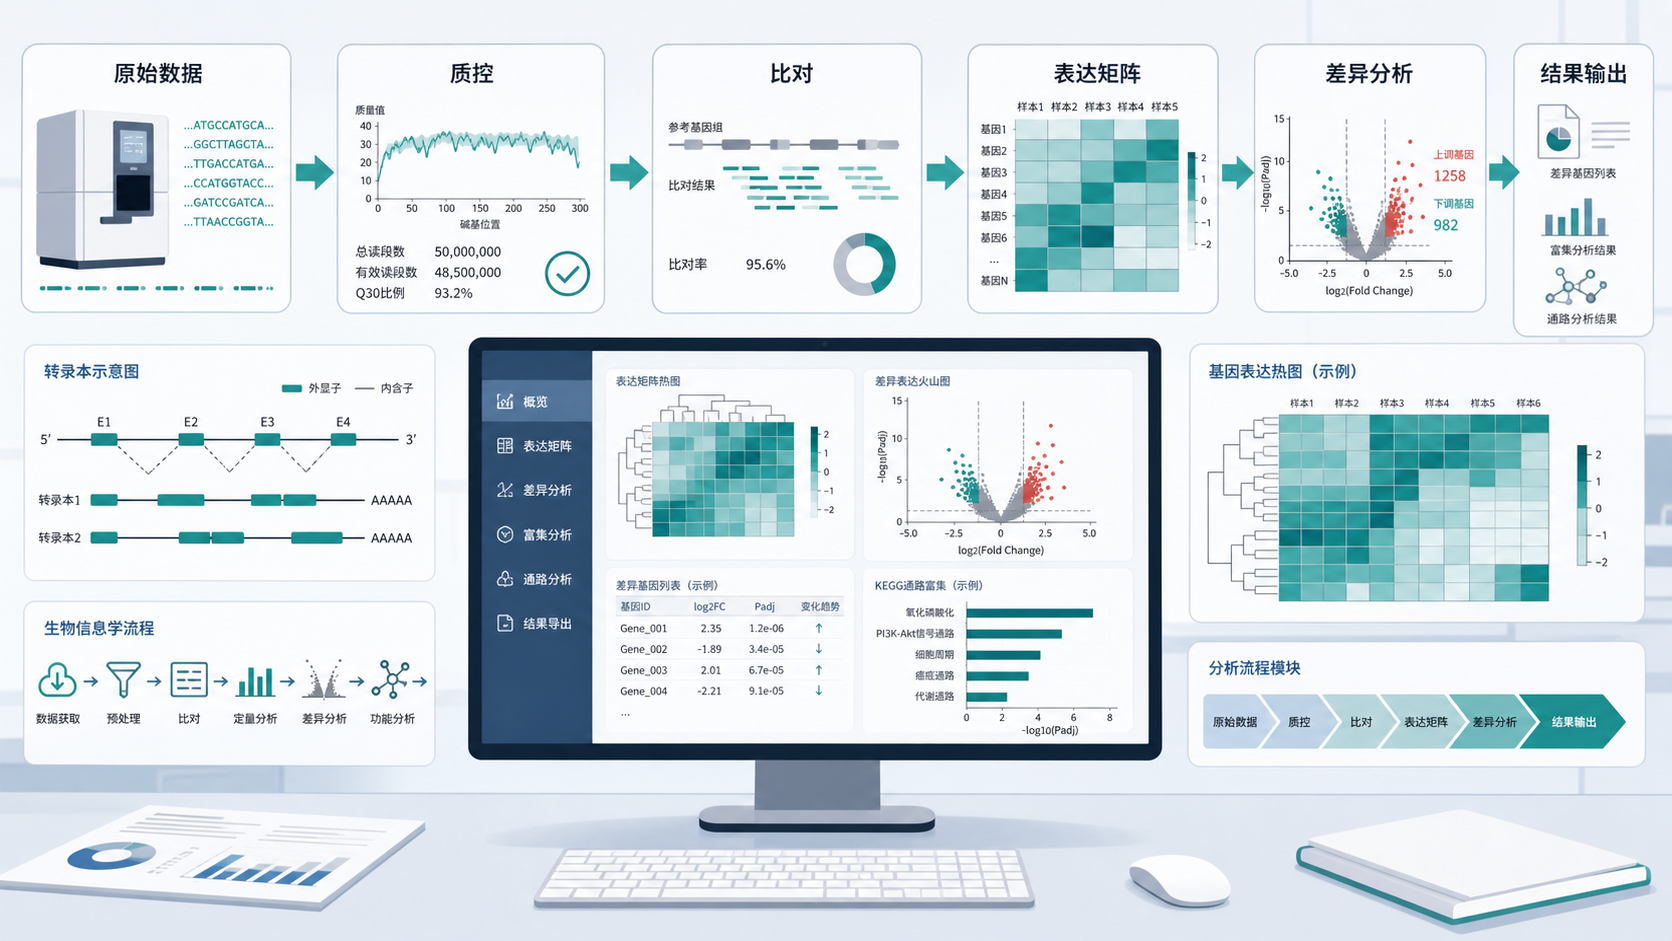
5.2 重点关注三个质控指标
在实际项目中,建议重点观察:
- 比对率是否稳定。
- 重复率是否过高。
- 转录本覆盖是否偏向3端或5端。
这些指标能帮助你判断,问题出在样本、建库,还是组装流程本身。
如果一开始输入质量不好,后面再复杂的组装方法也很难弥补。
5.3 把组装放回生物学问题中解释
组装不是终点。
最终要回答的是疾病机制、细胞命运或药物反应。
因此,转录本结构变化必须回到具体病理背景中解释。
例如,某个新剪接异构体是否只出现在肿瘤细胞。
某个转录本是否与干细胞微环境相关。
这些都需要组装结果与实验设计联动,而不是只停留在软件输出层面。
6. 用专业工具提升转录组组装效率
高效转录组组装,本质上依赖三件事。
第一,合适的样本和建库策略。第二,严格的数据质控。第三,可靠的分析平台。
对于很多实验室来说,真正瓶颈不是“没有数据”,而是缺少从原始数据到可解释结果的完整能力链 。
如果你希望更快完成从测序数据到组装结果的分析,可以借助解螺旋 提供的科研支持方案,把复杂的转录组组装流程拆解为可执行步骤。这样能减少试错成本,更快把精力放回机制研究本身。
总结Conclusion
转录组组装决定了转录本重建的质量,也决定了后续差异分析、剪接识别和多组学整合的上限。
对医学研究而言,真正有效的策略不是追求最复杂的方法,而是根据样本类型、研究目标和数据质量,选择最合适的组装路径。
当组装足够高效,转录组数据才能真正转化为可解释、可验证、可发表的生物医学证据。
如果你正在推进转录组项目,建议尽早梳理样本策略、质控标准和分析流程。需要进一步提升效率时,可以考虑与解螺旋 合作,让转录组组装更稳、更快,也更接近你的科研目标。
- 引言Introduction
- 1. 为什么转录组组装决定研究下限
- 2. 转录组组装的主要挑战
- 3. 提升转录组组装效率的关键策略
- 4. 高质量组装如何服务生物医学研究
- 5. 医学科研中常见的实操建议
- 6. 用专业工具提升转录组组装效率
- 总结Conclusion