

 22
 分享
全文概要
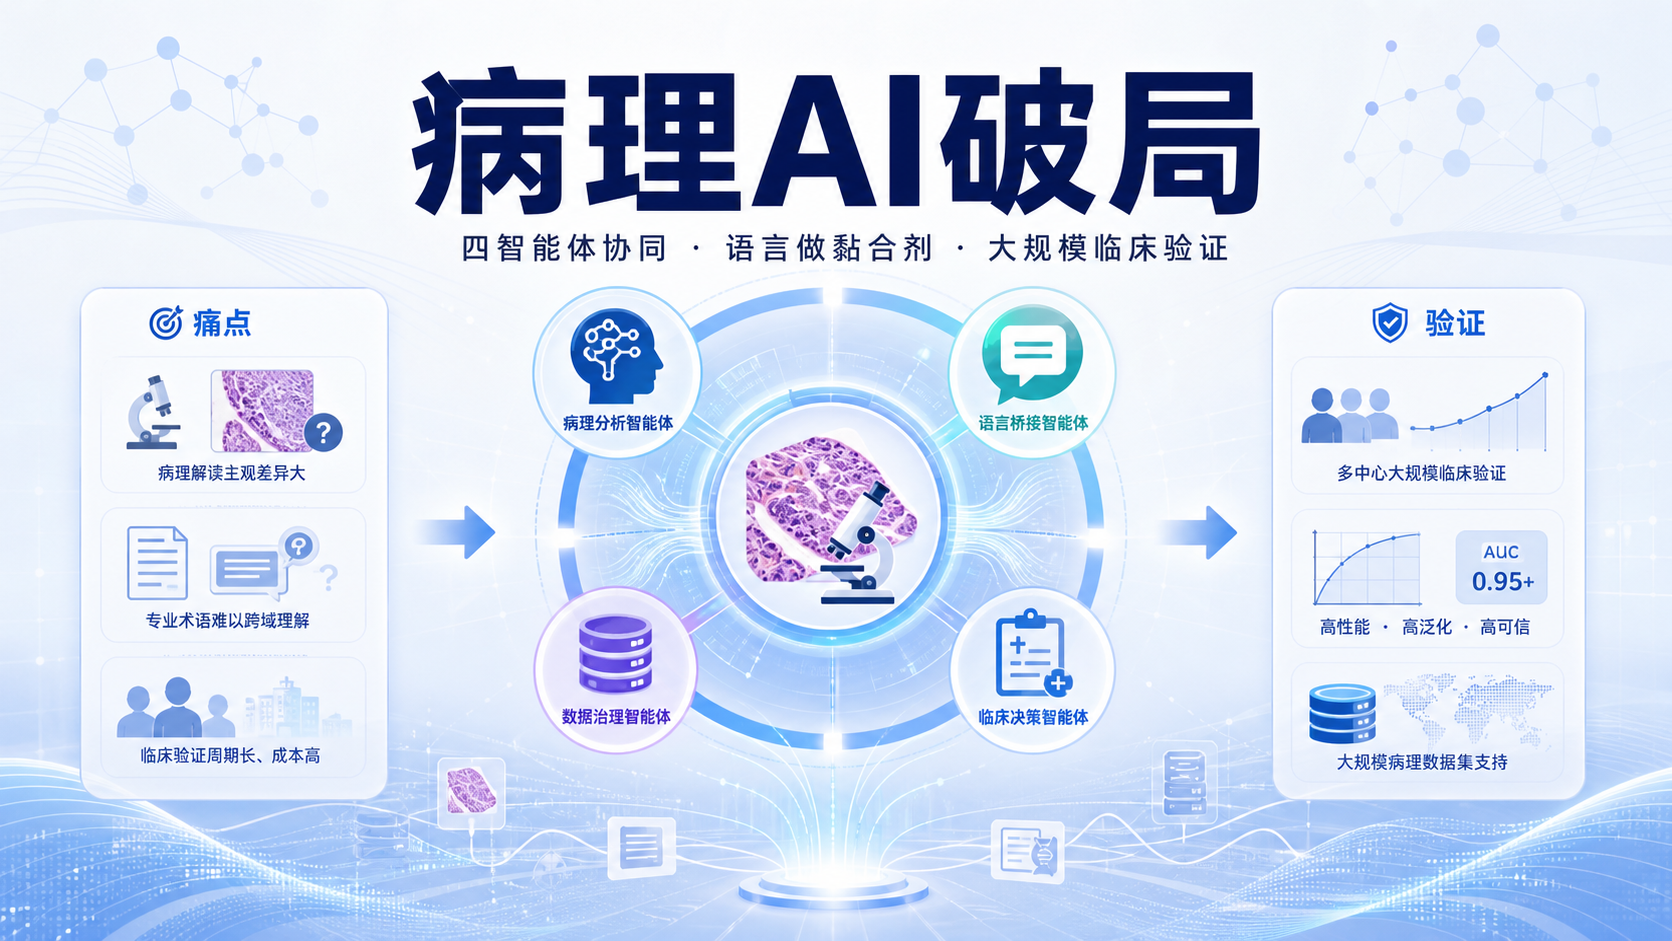
美国 FDA 于 2026 年 11 月 5 日在《联邦公报》发布最终命令,正式将"带人工智能算法的数字化宫颈细胞学玻片成像系统"归入 II 类医疗器械(特殊控制),并纳入 21 CFR 864.3900。这意味着未来同类 AI 病理辅助阅片产品可通过 510(k) 路径上市,而非此前默认的 III 类最严苛审批,为 AI 辅助宫颈癌筛查的普及扫清了监管障碍。
【开头配图Opening】
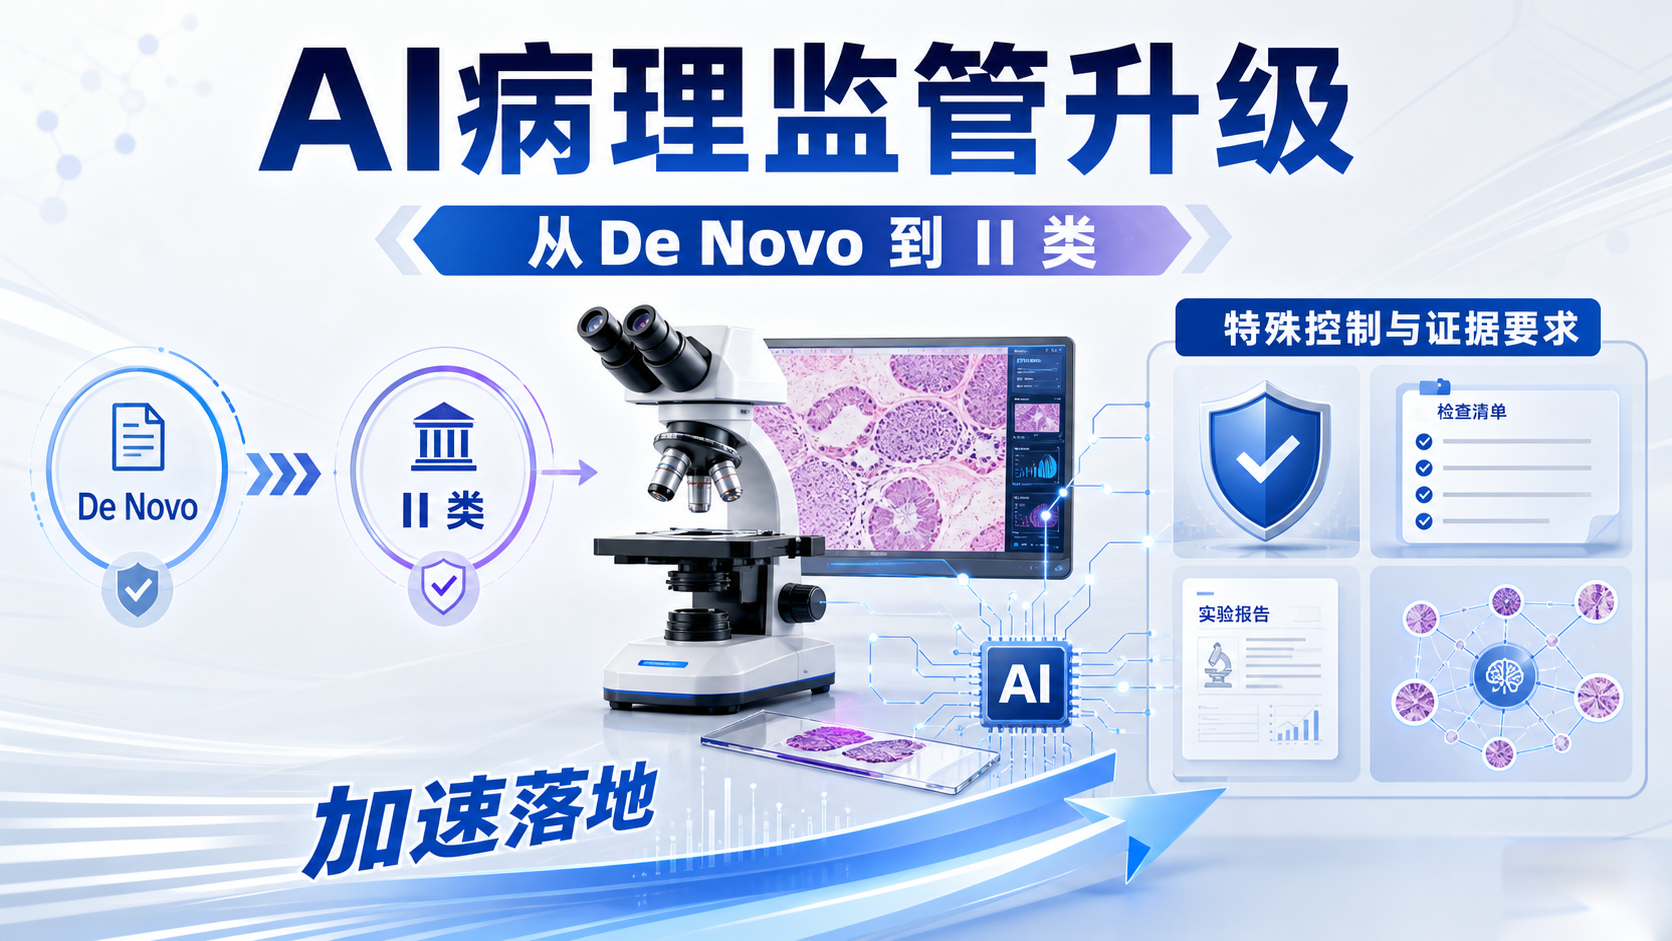
1. 监管分类:从 De Novo 到 II 类
该分类源于 Hologic 公司于 2021 年提交的 De Novo 申请,其 Genius 数字化诊断系统及 Genius Cervical AI 算法于 2024 年 1 月 31 日首次获准分类。此次最终命令将这一通用器械类型正式写入法规:定义为"处方用途的体外诊断设备",用于创建、查看和管理 Pap 涂片及常规宫颈涂片数字化图像的自动化系统,其 AI 算法"旨在辅助用户作出细胞学诊断",而非替代医生独立诊断。
2. 特殊控制与证据要求
II 类并非"轻监管",FDA 明确将"假阴性、假阳性结果"列为核心风险,并设置了相应的特殊控制措施:临床性能测试须证明该设备使用 AI 算法时非劣于光学显微镜阅片等对照方法;每项临床研究须记录玻片与图像来源、阅片者与标注者资质、标注方法等细节;标签须载明预期用途、样本类型及性能信息。合规者方可归入 II 类,否则将自动落入 III 类。
3. 行业影响:降低准入门槛,加速 AI 病理落地
这一分类的实质影响是"面向未来"的:一旦某类器械被归入 II 类,后续同类产品一般可通过 510(k) 上市,避免了 III 类的漫长上市前审批。FDA 明确表示此举将"通过降低监管负担,提升患者获得有益创新器械的可及性"。对病理科与检验科而言,随着宫颈癌筛查加速走向数字化流程,这一监管框架的落地有望推动更多 AI 阅片辅助工具进入临床,助力提升筛查效率与覆盖率。
来源:美国 FDA《联邦公报》最终命令、Health Newspapers、Truvace 报道。
声明:本文资讯来源于公开报道及学术期刊,仅作行业信息传播,不构成临床用药建议。转载需注明来源。
- 1. 监管分类:从 De Novo 到 II 类
- 2. 特殊控制与证据要求
- 3. 行业影响:降低准入门槛,加速 AI 病理落地