

 4
 分享
引言Introduction
原位Hi-C是研究三维基因组结构的关键技术,但很多人只记住流程,却没真正理解它为什么能“抓住”染色质互作。如果不清楚交联、切割、近邻连接这三步的逻辑,就很难判断数据质量,也难以设计实验。
1. 三维基因组结构为什么值得关注
1.1 线性DNA并不能解释全部调控现象
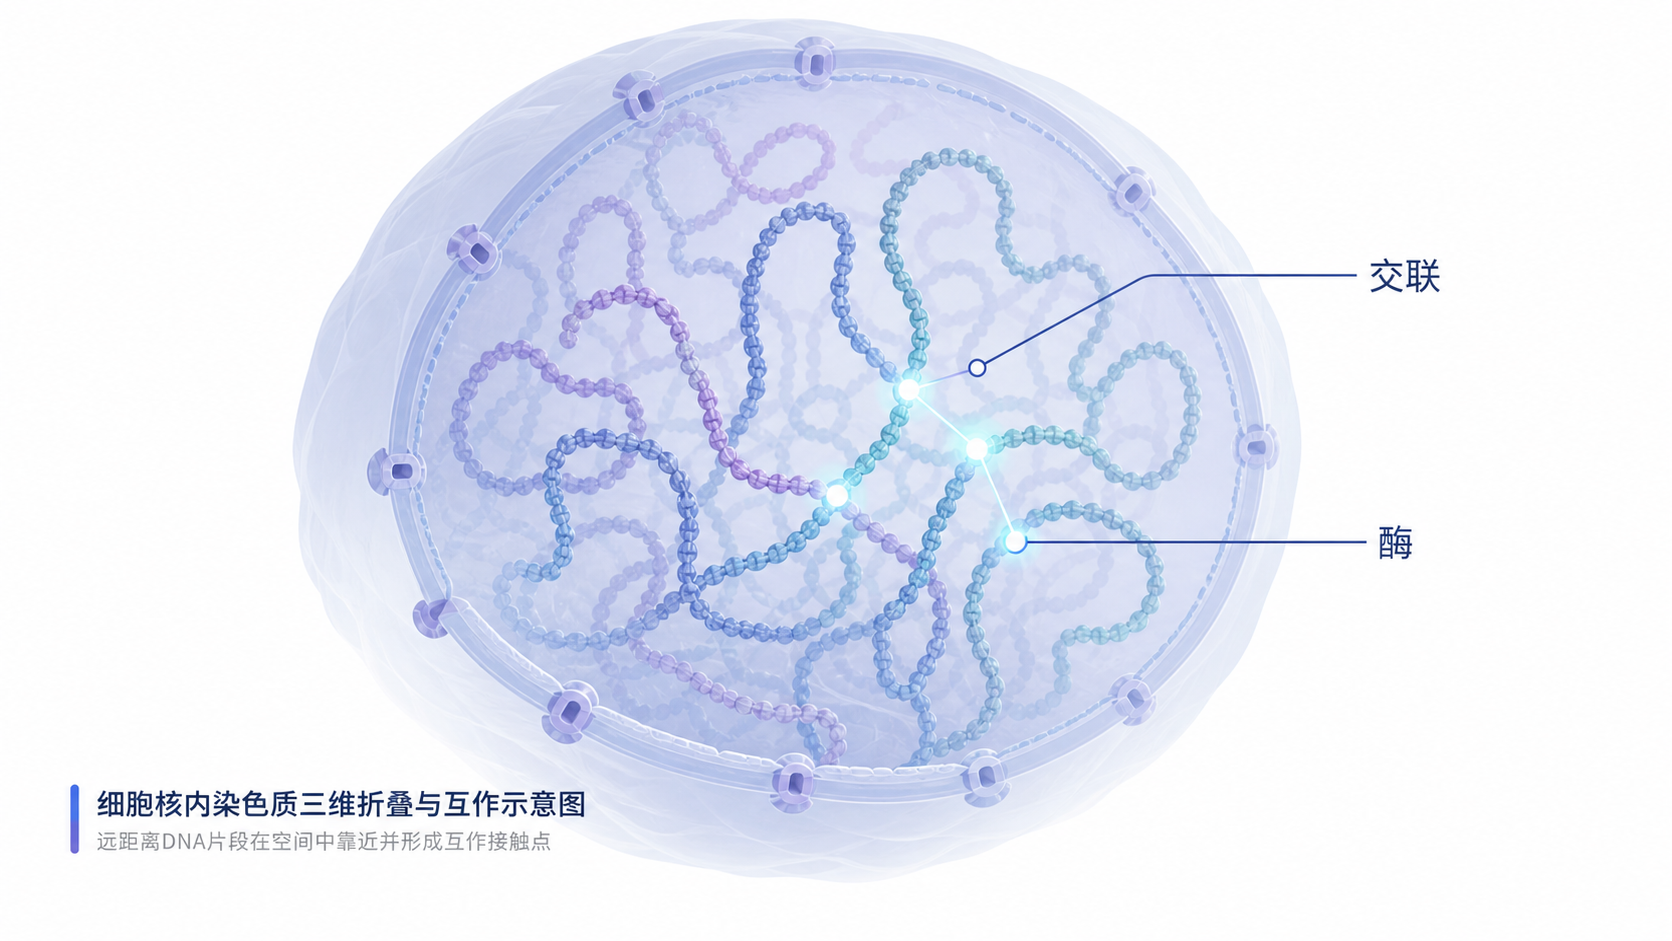
基因组不是一条平铺的线。在细胞核内,DNA与组蛋白、非组蛋白以及少量RNA共同构成染色质,并进一步折叠成更高阶结构。
这种折叠会让原本相距很远的序列,在三维空间里变成“邻居”。结果就是,启动子、增强子、沉默元件可能发生接触,直接影响转录水平。
1.2 染色质构象变化会改变基因表达
从核小体到染色体,染色质存在多层级压缩。文中提到,DNA形成核小体后压缩比约为6,而进一步形成染色体时,压缩包装比可达到8,400。这说明基因组内部并不是静态排列,而是高度动态的三维网络。
对科研人员来说,这一结构基础非常重要,因为很多表型差异,不只来自序列变异,也来自空间构象变化。
1.3 原位Hi-C关注的是“空间接触”
原位Hi-C本质上不是测序列本身,而是测“谁和谁在空间里更近”。它捕获的是染色质在细胞核内的接触概率,而不是简单的线性距离。
这也是它与普通基因分型、转录组分析最大的区别。前者看序列,后者看表达,而Hi-C看的是三维组织方式。
2. 原位Hi-C的核心思想是什么
2.1 从3C到Hi-C的技术逻辑
Hi-C可以看作3C技术的高通量扩展。3C用于检测两个预设位点是否互作,而Hi-C则尝试在全基因组范围内扫描互作图谱。原位Hi-C的关键优势,是在细胞核内尽量保留染色质原始空间关系。
这意味着,实验不是先把染色质彻底打散后再重建,而是在原位条件下完成交联、切割和连接。
2.2 “原位”二字为什么重要
原位处理的意义在于减少空间信息丢失。若先提取核酸再连接,许多本来靠近的位点可能已经失去原始位置关系。原位Hi-C通过在细胞核内完成关键步骤,提高了接触信息的真实性。
对于研究染色质环、TAD和A/B区室等结构,这一点尤其关键。
2.3 互作信号的本质是“近邻优先连接”
Hi-C依赖一个非常核心的物理逻辑。在蛋白质网络锚定下,空间上靠近的DNA末端,比远离的末端更容易被连接酶捕获。
换句话说,Hi-C不是凭空“看到”接触,而是利用了近距离分子末端更高的碰撞概率,把三维接触转化成可测序的连接产物。
3. 原位Hi-C如何一步步捕获三维接触
3.1 甲醛交联:先把空间关系固定住
第一步通常是甲醛交联。甲醛可以把蛋白质与DNA、蛋白质与蛋白质之间的相对位置固定下来。
这样做的目的,是把细胞核内瞬时存在的空间邻近状态“冻结”在某一时刻,避免后续操作打乱原本的构象。
3.2 限制性内切酶切割:把染色质切成可操作片段
交联后,用高频切割的限制性内切酶消化DNA。被蛋白质网络固定在一起的DNA片段仍然保持局部邻近,而游离片段则被切开并分散。
这一步非常关键,因为它决定了互作分辨率和文库复杂度。切得越细,理论分辨率越高,但对文库质量和测序深度的要求也越高。
3.3 末端填充与生物素标记:为后续富集做准备
切割后,常规Hi-C会进行末端处理并引入生物素标记,使连接产物可被后续富集。这一设计的目的,是尽可能提高真正“接触片段”的回收效率。
从实验逻辑上看,这一步是在给真正的互作产物加标签,方便后续纯化和建库。
3.4 近邻连接:把空间接触转成DNA连接产物
随后进行T4 DNA连接酶处理。在原位环境中,彼此靠近的DNA末端更容易互相连接,形成嵌合片段。
这些嵌合片段就是Hi-C最重要的信息载体。它们的两端来自原本不同的基因组位置,但在三维空间中曾经接触。
3.5 测序与比对:把连接事件还原成接触矩阵
最后对连接产物进行测序,并将reads比对到参考基因组。每一次成功的嵌合连接,都会在接触矩阵中形成一个可统计的信号点。
经过归一化后,就能得到全基因组范围的互作热图,用于识别区室、TAD、染色质环和长程调控关系。
4. 原位Hi-C为什么能“精准”捕获结构
4.1 精准来自空间优先级,而不是随机拼接
原位Hi-C的精准性,来自它遵循了细胞核内真实的空间优先级。它不是随机把DNA片段粘在一起,而是让被蛋白质组织到一起的片段优先连接。
这使得测得的互作信号,更接近生物学真实状态。
4.2 精准还来自对构象状态的保留
若样本在处理过程中被过度扰动,原本稳定的构象会被破坏。原位Hi-C的“原位”流程尽可能保留染色质折叠状态,因此更适合研究真实的三维架构。
这对比较不同细胞类型、不同分化阶段、不同处理条件下的结构差异特别有价值。
4.3 统计意义上的精准,依赖足够测序深度
需要强调的是,Hi-C的“精准”不是单个读段决定的,而是由大量读段共同支持。一个互作位点是否可信,要看其在重复样本中的稳定性、局部背景噪音,以及测序覆盖深度。
对科研应用来说,低深度数据更适合粗粒度结构分析,高深度数据才更适合看精细环状互作。
5. 实验设计中最容易被忽略的关键点
5.1 交联和消化条件直接影响结果
交联过强会降低后续酶切效率,交联不足又会丢失空间信息。所以原位Hi-C的第一道门槛,不是测序,而是样本处理是否平衡。
同样,限制性内切酶的选择也很重要。不同酶切位点密度不同,会影响片段大小和最终分辨率。
5.2 文库复杂度和重复率需要重点关注
如果文库复杂度太低,或者PCR重复率过高,互作图谱会失真。看Hi-C结果不能只看热图好不好看,更要看有效比对率、重复率、cis/trans比例等质控指标。
这些指标能帮助判断数据是否真的反映了三维结构,而不是实验偏差。
5.3 结构解释必须结合生物学背景
Hi-C给的是接触信号,不是直接结论。一个高频互作点,可能代表染色质环、也可能与核内区室组织或复制时序有关。
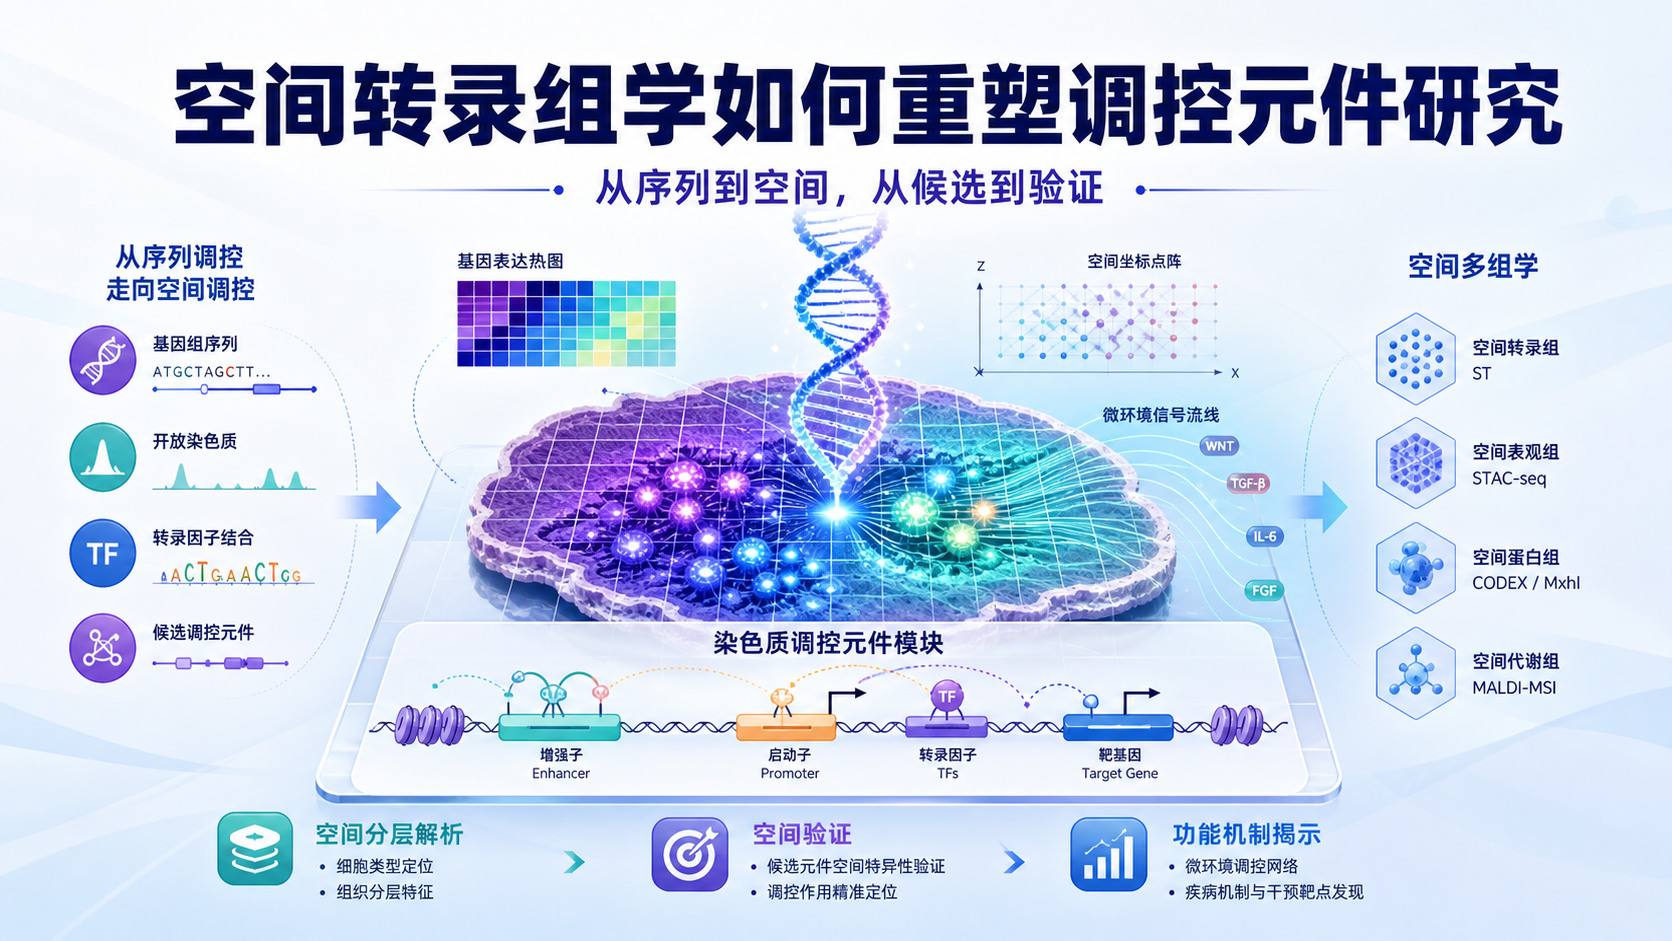
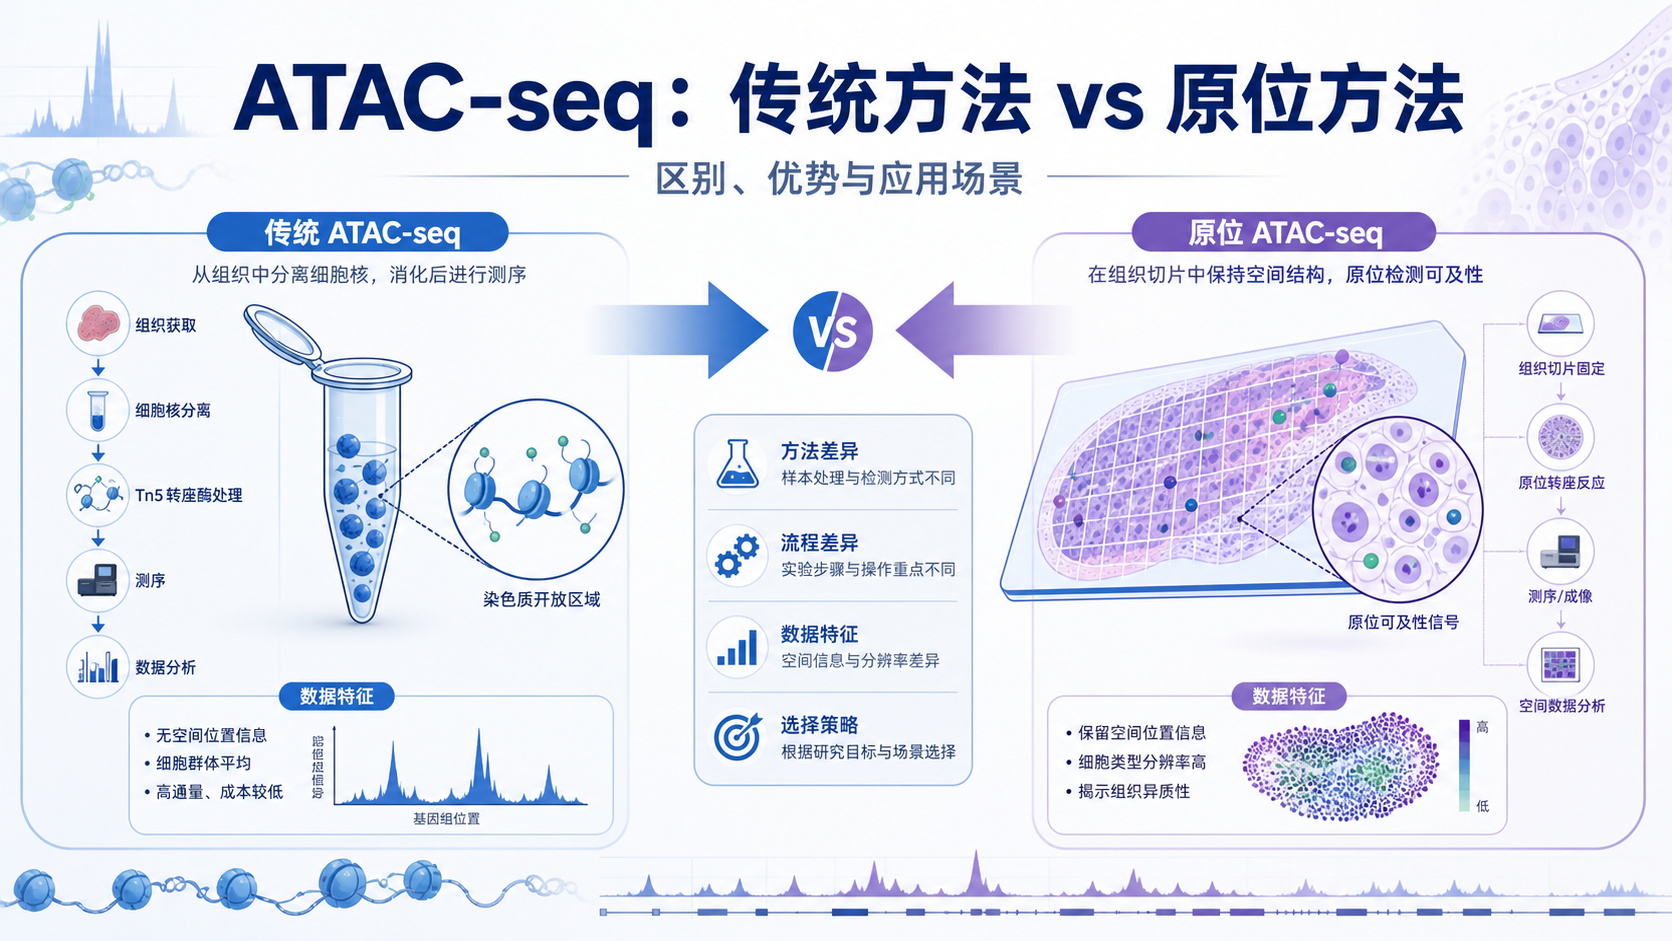
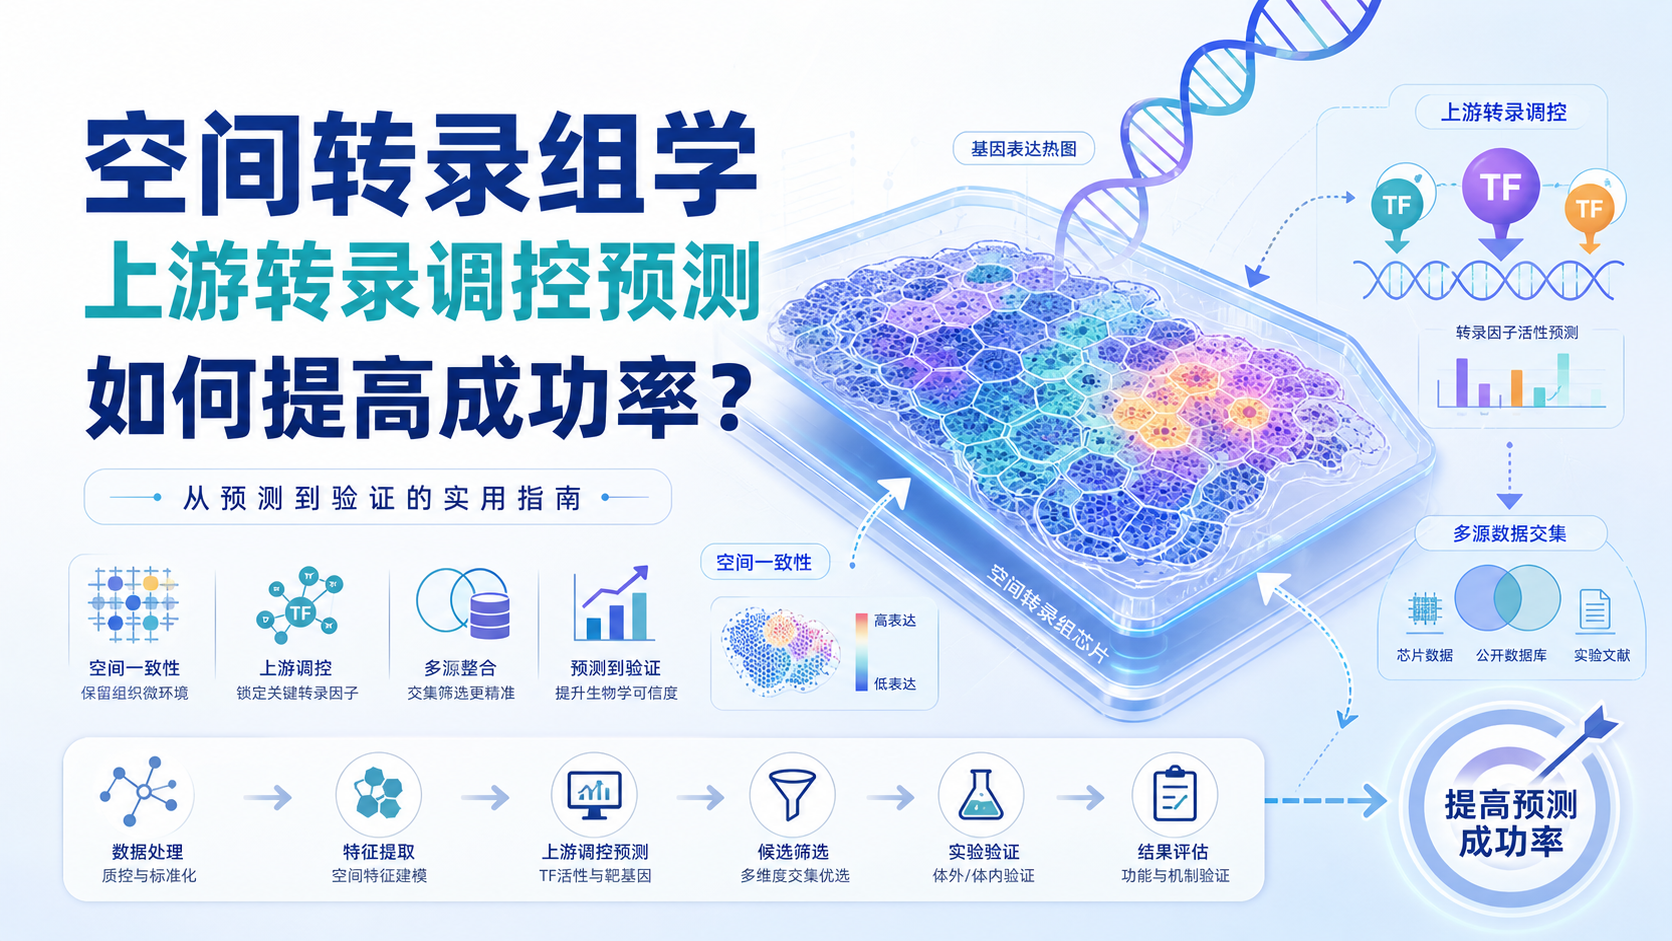
因此,最好结合RNA-seq、ChIP-seq、ATAC-seq等数据联合分析,才能把“接触”解释成更完整的调控机制。
6. 原位Hi-C在研究中的价值与局限
6.1 适合回答哪些问题
原位Hi-C特别适合回答以下问题:
- 染色质是否发生区室切换。
- TAD边界是否改变。
- 启动子与增强子的长程接触是否增强。
- 疾病、分化或药物处理是否重塑三维结构。
它的价值不在于单点验证,而在于给出全局结构框架。
6.2 不能直接回答哪些问题
Hi-C也有局限。它不能单独证明某个互作一定具有功能。接触存在,不等于调控必然发生。
此外,群体细胞Hi-C给的是平均信号,单细胞异质性会被部分掩盖。如果研究重点是细胞亚群差异,可能需要单细胞Hi-C或其他互补技术。
7. 对医学生和科研人员的实用建议
7.1 读懂图谱比记住名词更重要
学习原位Hi-C时,重点不是背步骤,而是理解每一步在“保留空间信息”中的作用。只要抓住交联、酶切、近邻连接这条主线,就能读懂大多数三维基因组文章。
看图时,先区分区室、TAD和染色质环,再思考它们与基因表达的关系。
7.2 实验和分析应同步规划
原位Hi-C是实验和计算都很重的项目。如果前期没有设计好酶切方案、测序深度和分析流程,后期很难补救。
因此建议在立项阶段就明确分辨率目标、样本类型和比较组设计。
7.3 借助专业平台提高效率
对于需要快速梳理实验思路、查找技术细节或整合文献的科研人员,可以借助解螺旋 这类专业平台提升效率。它更适合做技术资料检索、实验路线整理和科研信息整合,能帮助你更快建立原位Hi-C的知识框架,减少低效试错。
总结Conclusion
原位Hi-C之所以能精准捕获三维基因组结构,核心在于它把细胞核内真实的空间邻近关系,通过交联、切割和近邻连接转化为可测序信号。它测到的不是线性距离,而是染色质在三维空间中的接触概率。
对于医学生、医生和科研人员来说,真正重要的不是记住流程名称,而是理解它如何服务于结构生物学和基因调控研究。若你希望进一步系统学习三维基因组技术、实验设计和数据解读,欢迎关注解螺旋 ,获取更专业的科研支持。
- 引言Introduction
- 1. 三维基因组结构为什么值得关注
- 2. 原位Hi-C的核心思想是什么
- 3. 原位Hi-C如何一步步捕获三维接触
- 4. 原位Hi-C为什么能“精准”捕获结构
- 5. 实验设计中最容易被忽略的关键点
- 6. 原位Hi-C在研究中的价值与局限
- 7. 对医学生和科研人员的实用建议
- 总结Conclusion