

 8
 分享
引言Introduction
单细胞染色质可及性研究,正在把“群体平均信号”拆成“单个细胞的真实状态”。对医学生、医生和科研人员来说,难点不在于“能不能做”,而在于如何读懂异质性、定位关键调控元件,并把结果转化为机制与靶点 。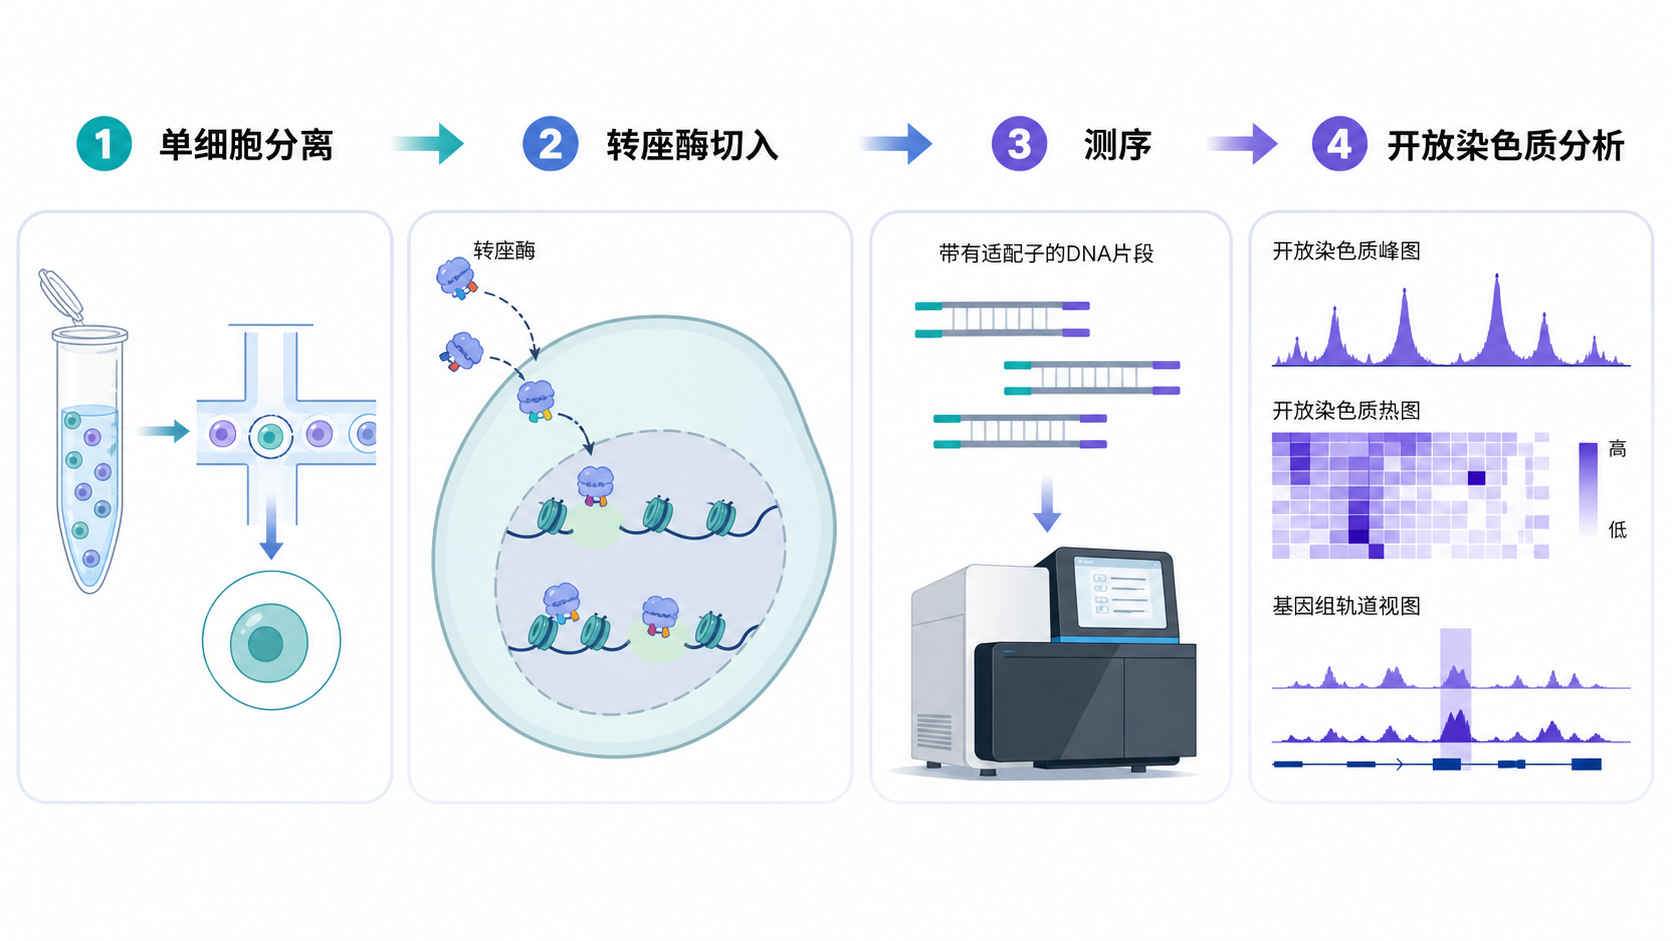
1. 单细胞染色质可及性为何重要
1.1 从“平均值”走向“单细胞”
传统转录组或染色质研究,多数反映的是混合细胞的平均结果。问题是,同一组织里不同细胞状态差异很大。免疫细胞、上皮细胞、干细胞,染色质开放程度并不相同。
单细胞染色质可及性研究的核心价值,是识别细胞亚群和调控异质性。 它能帮助研究者看到哪些增强子、启动子在特定细胞中更开放,从而推断转录调控网络。
1.2 为什么它能连接机制研究
染色质开放区域往往对应转录因子结合位点、启动子或增强子。换句话说,开放程度的变化,常常先于表达变化发生。
这使得单细胞染色质可及性特别适合研究:
- 细胞命运决定
- 发育分化轨迹
- 免疫激活与耗竭
- 肿瘤微环境异质性
- 疾病相关调控元件异常
它不是单纯的“图谱技术”,而是机制研究的入口。
2. 技术革新推动了单细胞染色质可及性发展
2.1 从批量测序到单细胞分辨率
染色质可及性研究最初依赖ATAC-seq、DNase-seq等方法。它们能描绘开放染色质,但缺点也明显。样本一旦混合,细胞类型信息就被稀释。
单细胞ATAC-seq的出现改变了这一点。其基本思路是用转座酶优先插入开放染色质区域,再对单细胞文库进行测序。这样就能在单细胞层面获取可及性信息。
关键进步在于,把“可及性”从群体平均信号变成了可分群、可追踪、可比较的单细胞信号。
2.2 当前技术面临的三个现实问题
单细胞染色质可及性虽然前景明确,但仍有技术门槛。
-
信号稀疏。
单细胞层面每个细胞可检测到的片段有限,掉落值高。 -
数据噪声大。
文库复杂度低时,批次效应和技术偏差会放大。 -
注释难度高。
可及性峰值不如表达矩阵直观,分析依赖细胞类型标注、motif富集和轨迹推断。
因此,真正的挑战不是“测序”,而是“如何稳定地解释测序结果”。
2.3 与多组学整合成为趋势
单细胞染色质可及性正在与转录组、甲基化、蛋白组结合。常见思路包括:
- 单细胞ATAC与scRNA联合分析
- 细胞类型注释后做峰值差异比较
- motif富集结合转录因子表达
- 通过peak-to-gene link 推断调控关系
这类整合的意义很直接。可及性告诉你“哪里可能在调控”,表达告诉你“调控是否真的发生”。
3. 疾病机制研究中的典型应用
3.1 肿瘤研究:解析异质性和耐药来源
在肿瘤中,单细胞染色质可及性常用于识别不同亚群的调控状态。比如,某些细胞可能在治疗前就具备更开放的应激相关调控元件,提示潜在耐药克隆存在。
它的优势主要体现在三方面:
- 识别肿瘤细胞亚群
- 追踪 EMT、干性和增殖相关程序
- 找出关键转录因子和增强子网络
对于肿瘤研究者来说,它能把“表型差异”进一步追溯到“调控层面差异”。
3.2 免疫疾病:揭示激活、分化与耗竭
免疫系统高度依赖染色质状态。T细胞、B细胞、单核细胞在激活后会快速重塑开放染色质图谱。
单细胞染色质可及性可用于分析:
- T细胞耗竭相关调控程序
- 炎症环境中的髓系细胞重塑
- 自身免疫病中的异常激活轨迹
- 免疫治疗前后的可及性变化
这些信息有助于回答一个关键问题。某个免疫细胞为什么“被激活了”,或者为什么“失去功能了”。
3.3 发育与再生:识别命运决定节点
在胚胎发育和组织再生中,细胞命运决定通常先发生染色质重塑,再发生转录重编程。
单细胞染色质可及性可以帮助研究者识别:
- 干细胞向分化细胞转变的关键阶段
- 发育过程中瞬时开放的增强子
- 再生过程中的谱系偏移
这对理解组织稳态、损伤修复和再生失败都很重要。
4. 分析策略:如何从数据中提炼机制
4.1 先分群,再找差异
单细胞染色质可及性分析通常不是一上来就看单个位点,而是先做细胞聚类和注释,再比较不同群体之间的开放区域差异。
常见步骤包括:
- 质控与去除低质量细胞
- 降维与聚类
- 识别细胞类型或状态
- 找差异开放峰
- motif富集分析
- 构建峰到基因的关联
这套流程的目标很明确,就是把“开放差异”转化为“调控假设”。
4.2 重点关注转录因子和调控元件
在机制层面,真正值得追踪的通常不是单一峰,而是峰背后的调控逻辑。
建议重点关注三类结果:
- 差异开放峰,定位异常调控区域
- motif富集,提示候选转录因子
- peak-to-gene 关联,建立调控链条
如果进一步联合RNA数据,就可以形成更完整的证据链。
例如,某转录因子 motif 富集增强,同时该因子表达上升,且其靶基因也上调,这种结果就更具说服力。
4.3 用轨迹分析捕捉状态转换
对于发育、免疫激活、肿瘤进展等场景,轨迹分析非常重要。它可以帮助研究者观察细胞从早期状态向晚期状态的连续变化。
如果一个开放峰在轨迹早期增强,并伴随某类转录因子 motif 富集,就可能提示该因子参与了状态切换。
这类分析特别适合回答“何时发生了调控重编程”。
5. 研究设计中最容易忽略的几个问题
5.1 样本质量决定上限
单细胞染色质可及性对样本新鲜度、核提取质量和细胞完整性要求较高。
如果前处理不稳定,后续再好的分析方法也很难补救。
5.2 生物学重复不能省
单细胞数据信息量大,但不能替代生物学重复。
真正严谨的研究,仍需要不同个体、不同批次或不同处理条件进行验证。
5.3 结果必须回到实验验证
仅凭可及性变化,不能直接下机制结论。
常见验证方式包括:
- qPCR验证靶基因表达
- ChIP-qPCR验证转录因子结合
- 报告基因实验验证增强子活性
- 干预后观察表型变化
单细胞染色质可及性最有价值的地方,是提供“候选机制”,而不是替代实验验证。
6. 对科研写作和课题设计的启发
单细胞染色质可及性研究适合构建“从异质性到机制”的故事线。
一个清晰的课题框架通常是:
- 先证明疾病组织存在细胞状态异质性
- 再找出异常开放的调控元件
- 接着锁定关键转录因子
- 最后结合功能实验验证其生物学意义
这样的设计逻辑,既符合机制研究,也更容易形成高质量论文。
对于希望提高课题完成度的人来说,规范的数据分析与图表整合非常重要。这里可以借助解螺旋的生信与科研支持服务,把复杂的单细胞染色质可及性结果更快转化为可发表的研究结论。
总结Conclusion
单细胞染色质可及性研究正在把疾病研究从“看见结果”推进到“看见调控过程”。它的价值在于识别细胞异质性,定位关键调控元件,并串联转录因子、增强子和靶基因,最终解释疾病机制。
如果你的课题涉及发育、免疫、肿瘤或再生,单细胞染色质可及性都值得纳入研究框架。 想进一步提升分析效率和论文产出质量,可以结合解螺旋的专业服务,把数据优势转化为真正的科研成果。
- 引言Introduction
- 1. 单细胞染色质可及性为何重要
- 2. 技术革新推动了单细胞染色质可及性发展
- 3. 疾病机制研究中的典型应用
- 4. 分析策略:如何从数据中提炼机制
- 5. 研究设计中最容易忽略的几个问题
- 6. 对科研写作和课题设计的启发
- 总结Conclusion